
Critiqué 2026-11-06 · Pour les équipes d’achats et de développement B2B
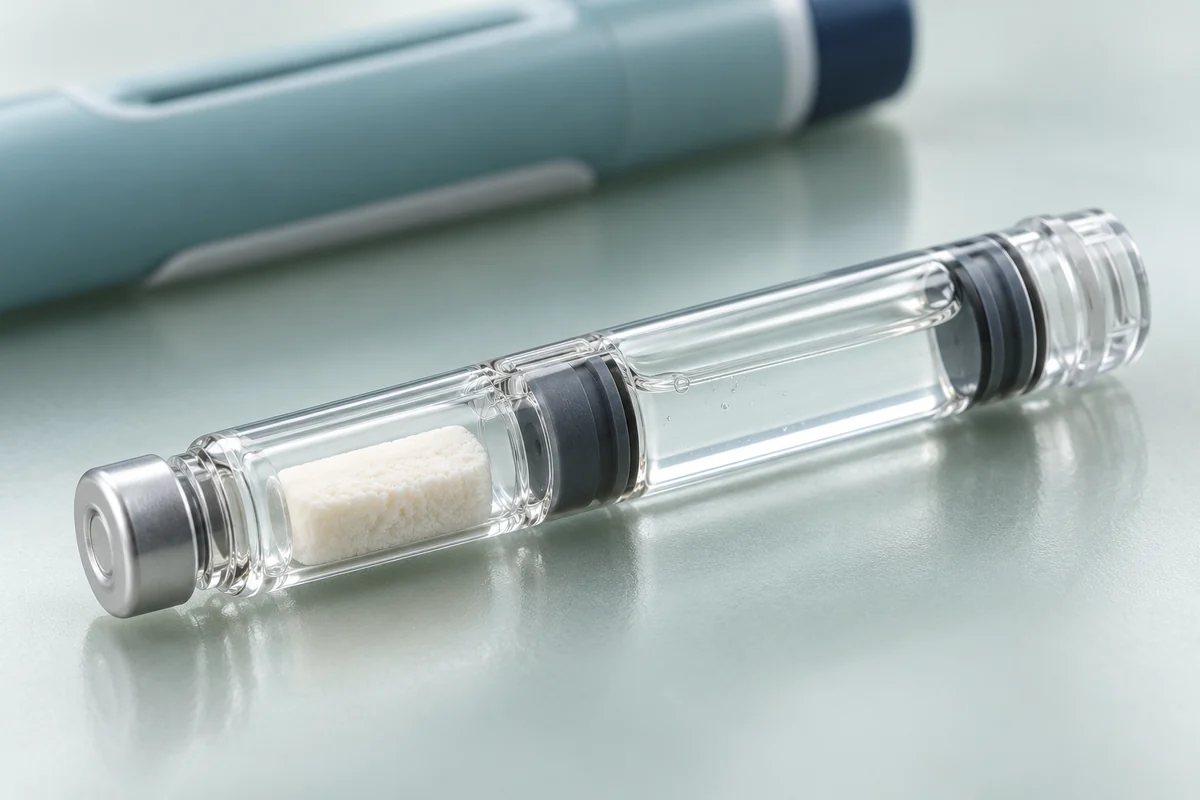
Un stylo d’injection à double chambre combine un mécanisme de dispositif avec un récipient qui maintient les composants séparés jusqu’à une séquence définie de reconstitution ou de mélange. Le projet ne peut pas être spécifié uniquement à partir du volume nominal de remplissage. La géométrie du contenant, la région de dérivation, les bouchons, la fermeture, les chambres du diluant et du produit, le déplacement du plunger et le chemin de la dose finale influencent tous le fonctionnement du mécanisme. ISO 11608-3 : 2022 couvre la vérification de conception des contenants et des chemins intégrés de fluides utilisés avec les systèmes d’injection à aiguilles, y compris les contenants à dose unique et multidose. Le promoteur du médicament possède toujours la formulation, la stabilité, l’acceptation du mélange, l’adéquation à la fermeture des contenants et les preuves finales des dispositifs médicamenteux. L’ingénierie des dispositifs doit traduire la séquence de reconstitution approuvée en exigences contrôlées de déplacement, de force, de rétroaction, de verrouillage et d’administration de doses. Chaque rapport de test doit identifier le conteneur exact, la simulation de remplissage, la révision du dispositif et les conditions du cycle de vie qu’il représente.
Limite de portée : Cet article est un guide de planification de l’ingénierie. Il ne recommande pas de formulation, de temps de mélange, de dose, de méthode de reconstitution ni d’utilisation approuvée pour un médicament.
Apports de projet à contrôler
- Dessin du conteneur et configuration de la chambre
- Interfaces de dérivation, d’arrêt et de fermeture
- Séquence de reconstitution approuvée et point final
- Déplacement du plonge, force et rétroaction du mécanisme
- Exigences de mélange, de maintien et d’inspection visuelle
- Aiguille et configuration intégrée du chemin du fluide
- Administration de la dose après la reconstitution
- Formulation, possession des dispositifs et des preuves
Qu’est-ce qui fait d’un stylo à double chambre un système plutôt qu’un choix de conteneur ?
Le mécanisme, le conteneur, les contenus séparés et la séquence utilisateur forment un seul système de diffusion avec des interfaces partagées.
Une cartouche à double chambre repose généralement sur un mouvement contrôlé de la butée et une fonction de dérivation pour rassembler les composants séparés. Cette description ne définit pas une architecture universelle unique. Le dispositif peut avancer une vis, déplacer un support ou utiliser un autre mécanisme pour créer le déplacement requis. Le dossier du projet doit indiquer le dessin du conteneur, l’ordre de la chambre, les profils des bouchons, la fermeture, le contact et l’orientation du plonge.
Traduisez chaque événement conteneur en une exigence de dispositif. Le mécanisme peut devoir empêcher le dosage avant la reconstitution, contrôler le passage dans la région de dérivation, s’arrêter à un point final défini et fournir un retour indiquant que la prochaine étape utilisateur peut commencer. La géométrie des fenêtres et l’étiquetage peuvent devoir soutenir une inspection visuelle. Séparez les preuves mécaniques des conclusions pharmaceutiques. Une étude de mouvement réussie peut montrer que les composants se déplacent à travers une séquence simulée, mais qu’elle ne peut pas établir la stabilité de la formulation, le mélange complet, la stérilité, l’intégrité de fermeture du contenant ou l’adéquation d’un médicament nommé.
Carte d’interface
- Fonctions des chambres avant et arrière
- Géométrie des arrêts intermédiaires et arrière
- Déviation et déplacement utilisable
- Fonctionnalités de contact, de rétention et de visualisation avec les appareils
Comment la séquence de reconstitution devrait-elle devenir un élément de conception ?
Convertir la séquence approuvée par le sponsor en états mesurables des dispositifs, actions autorisées de l’utilisateur et retour d’information de complétion observable.
Écris la séquence étape par étape. Identifiez comment l’utilisateur commence la reconstitution, dans quelle direction et dans quelle intensité le mécanisme se déplace, si des pauses ou des actions de mélange sont nécessaires, et ce qui indique la complétude. Définissez l’état qui empêche le dosage prématuré et les conditions qui le libèrent. Si l’utilisateur doit inspecter le contenu, décrivez la tâche de visualisation et les instructions fournies par le promoteur du médicament.
Définissez les exigences techniques pour la course, le couple ou la force, le retour d’information, le verrouillage et la récupération des erreurs là où elles appartiennent à l’appareil. N’inventez pas de critère de temps de mélange ou de clarté à partir du mécanisme du stylo. Ces intrants pharmaceutiques ont besoin d’une source approuvée. Considérez le déplacement partiel, le mouvement inversé, l’activation répétée, l’interruption et les tentatives de composition anticipée d’une dose. Les travaux sur les facteurs humains devraient examiner si les utilisateurs visés comprennent la séquence et peuvent reconnaître un état incomplet. Les essais de laboratoire caractérisent ensuite le mécanisme contrôlé et la réponse du conteneur sous des tolérances et des conditions de cycle de vie représentatives.
Définitions d’État à documenter
- Avant la reconstitution
- Transfert ou mixage en cours
- Extrémité de reconstitution
- États prêts à doser et états d’erreur bloquée
Quelles preuves de vérification appartiennent au contenant et au chemin du fluide ?
La vérification doit retracer le contenant contrôlé et le chemin intégré du fluide à travers les États nécessaires à la reconstitution et à la livraison.
ISO 11608-3 : 2022 fournit le cadre contenant et chemin fluide intégré. Le protocole doit identifier les lots de conteneurs et de blocages, les dimensions, les contenus simulés, l’état de remplissage, la fermeture, la révision du dispositif, la configuration et le conditionnement de l’aiguille. Évaluer les interfaces mécaniques pouvant affecter le transfert, la fuite, la rétention, le blocage, la rupture, les particules, le volume utilisable et les sorties de livraison selon les besoins de l’analyse des risques du projet.
Utilisez un substitut uniquement lorsque sa pertinence pour l’objectif du test est documentée. Un liquide à faible viscosité peut aider à contrôler la course tout en ne représentant pas le flux ou le comportement de mélange de la formulation finale. Conserver les données brutes de force ou de déplacement, les observations, les séquences échouées et l’état post-test. Indiquer quels résultats appartiennent à l’appareil, lesquels dépendent du contenant, et lesquels restent dans le programme pharmaceutique. Le statut d’amendement 2026 pour les ISO 11608-3 devrait être révisé lorsque le projet gèle sa liste de normes ; Une seule citation de la série ne prouve pas la conformité.
Enregistrement des tests traçables
- Identification du conteneur et du bouchon
- Contenu simulé et justification basée sur l’objectif du test
- Dispositif, aiguille et configuration de fermeture
- Conditionnement, écarts et conclusion portée
Que devrait contenir un mémoire de OEM à double chambre ?
Le mémoire doit séparer les entrées pharmaceutiques approuvées des questions de développement de dispositifs et assigner un propriétaire à chaque interface non résolue.
Fournir le dessin contrôlé du conteneur, l’ordre de la chambre, la présentation de la cible, les utilisateurs visés, la séquence approuvée par l’utilisateur et les contraintes de formulation disponibles. Identifier si la demande est un modèle de faisabilité, un prototype d’ingénierie, une unité de vérification ou un programme de production. Indiquez quelle partie possède le contenant, le processus de remplissage, les travaux de stabilité, les critères de reconstitution, le mécanisme de l’appareil, les facteurs humains et la soumission sur le marché.
Demandez au fournisseur de l’appareil de vous retourner une revue d’interface avant de promettre des outils ou un planning. Cette revue doit lister les dimensions manquantes, les hypothèses de tolérance, le budget de déplacement, les questions de force, le concept de retour, les lockouts, l’objectif de l’exemple et les preuves nécessaires pour la prochaine décision. Un stylo de catalogue ne doit pas être présenté comme compatible car son support accepte un diamètre de cartouche similaire. Utilisez des approbations par étapes : la faisabilité de l’interface, le concept de mécanisme, les essais représentatifs de conteneurs, la vérification de conception et l’autorisation de production ont des seuils de preuve différents. L’accord de qualité doit définir la notification de modification pour le conteneur, les bouchons, la fermeture, les pièces de l’appareil et le processus d’assemblage.
Matrice de responsabilités
- Critères de formulation et de mélange
- Contrôles de conteneurs et de remplissage
- Mécanisme de l’appareil et interface utilisateur
- Preuves finales du produit combiné et soumission
Matrice de révision des preuves
| État du système | Entrée contrôlée | Question sur les preuves |
|---|---|---|
| Stockage séparé | Contenant, bouchons, fermeture et contenu | Quelle configuration maintient la séparation prévue ? |
| Transfert | Déplacement, force, contournement et orientation | Le mécanisme atteindra-t-il l’extrémité définie sans état dangereux ? |
| Mélange ou inspection | Séquence des sponsors et retours utilisateurs | L’utilisateur visé peut-il reconnaître un état de complétion ou d’incomplétude ? |
| Préparation de la dose | Libération du verrouillage, réglage et état de l’aiguille | Le dosage peut-il commencer uniquement à partir de l’état accepté ? |
| Livraison | Chemin intégré du fluide et présentation finale | Quels résultats de livraison restent vérifiés après la reconstitution ? |
Sources et guides d’ingénierie associés
Utilisez la source officielle actuelle, son statut de révision et la configuration contrôlée du projet lors de la conversion de ce guide en exigences. Les résumés publics identifient la portée ; elles ne remplacent pas la norme complète, la revue réglementaire qualifiée ou les preuves spécifiques au produit.
Sources primaires
- ISO 11608-3 : 2022, Conteneurs et chemins intégrés de fluides
- ISO 11608-1 :2022, Systèmes d’injection à aiguilles, Partie 1
- FDA, Systèmes de fermeture de contenants pour l’emballage de médicaments et biologiques humains
- FDA, Application des principes d’ingénierie des facteurs humains pour les produits combinés
Poursuivez le groupe thématique
- Vérification du conteneur primaire et du chemin du fluide
- Intégrité de la fermeture du conteneur
- Compatibilité des cartouches
- Stylos d’injection spécialisés
Questions que les acheteurs posent également
Non. Les interfaces mécanisme, support, déplacement, force, verrouillage, visualisation et chemin fluide doivent être conçus et vérifiés pour le conteneur et la séquence contrôlés.
Non. Il peut répondre à une question définie sur l’appareil. Le promoteur du médicament doit définir et soutenir les critères de mélange et d’acceptation des médicaments.
Un substitut peut soutenir un test d’ingénierie spécifique lorsque sa pertinence est justifiée. Il ne représente pas automatiquement le flux final, le mélange ou le comportement de stabilité.
Le sponsor ou le fabricant responsable du produit fini doit approuver les preuves combinées. Les fournisseurs d’appareils et de conteneurs fournissent des dossiers définis pour leurs responsabilités contrôlées.