
Rezensiert 2026-11-06 · Für B2B Beschaffungs- und Entwicklungsteams
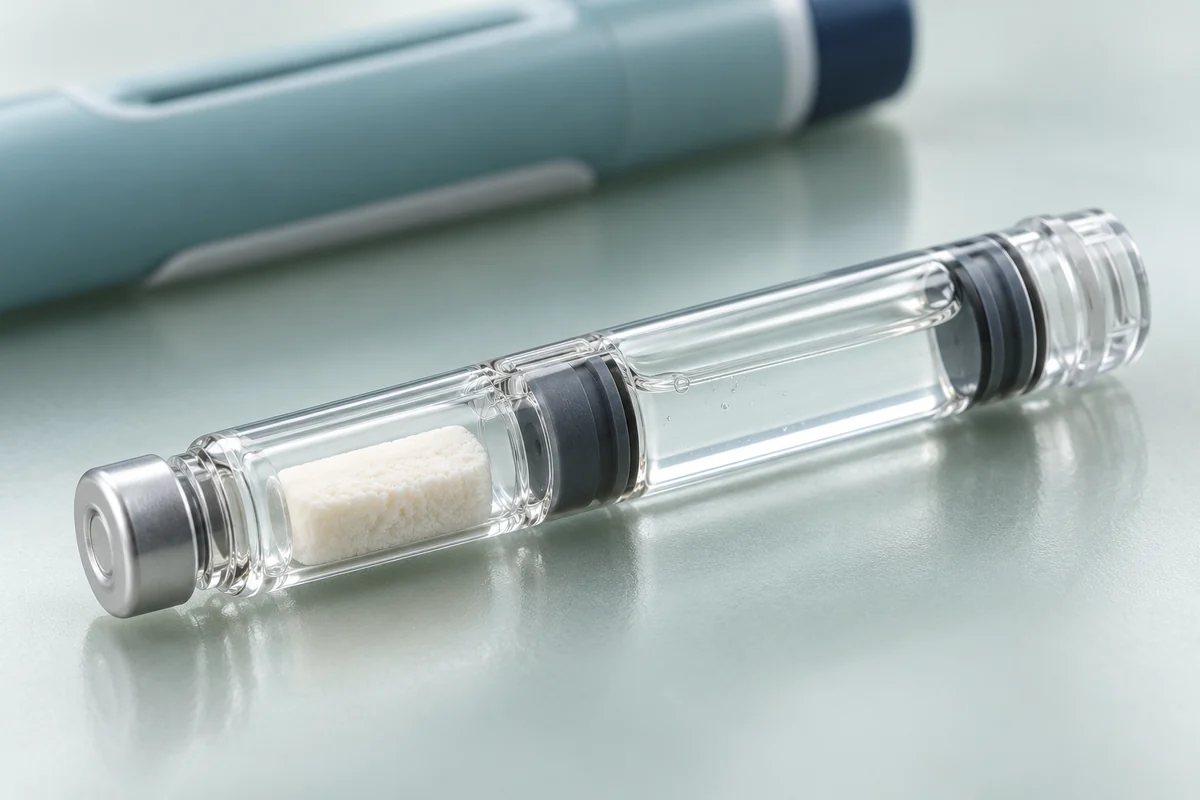
Ein Doppelkammer-Injektionsstift kombiniert einen Bauteilmechanismus mit einem Behälter, der die Komponenten bis zu einer definierten Rekonstituierungs- oder Mischsequenz getrennt hält. Das Projekt kann nicht allein anhand des nominalen Auffüllungsvolumens bestimmt werden. Die Behältergeometrie, der Bypassbereich, die Stopfen, der Verschluss, die Verdünnungs- und Produktkammern, der Kolbenweg und der Enddosisweg beeinflussen alle die Funktionsweise des Mechanismus. ISO 11608-3:2022 behandelt die Designverifikation von Behältern und integrierten Flüssigkeitswegen, die mit nadelbasierten Injektionssystemen verwendet werden, einschließlich Einzeldosis- und Mehrdosisbehältern. Der Medikamentensponsor besitzt weiterhin Formulierung, Stabilität, Mischungsakzeptanz, Eignung des Behälterverschlusses und den endgültigen Arzneimittelnachweis. Die Gerätetechnik sollte die genehmigte Rekonstitutionssequenz in kontrollierte Bewegungs-, Kraft-, Rückkopplungs-, Lockout- und Dosisabgabeanforderungen übersetzen. Jeder Testbericht muss den genauen Container, die Füllsimulation, die Geräterevision und die Lebenszyklusbedingungen identifizieren, die er darstellt.
Anwendungsbereichsgrenze: Dieser Artikel ist ein Leitfaden zur technischen Planung. Es empfiehlt keine Formulierung, Rührzeit, Dosis, Rekonstitutionsmethode oder genehmigte Anwendung für irgendein Medikament.
Projekteingaben zur Steuerung
- Behälterzeichnung und Kammerkonfiguration
- Bypass-, Stopper- und Verschlussschnittstellen
- Genehmigte Rekonstitutionssequenz und Endpunkt
- Kolbenweg, Kraft und Mechanismusrückkopplung
- Anforderungen an Mischen, Halten und Sichtprüfung
- Nadel- und integrierte Fluid-Path-Konfiguration
- Dosisabgabe nach Rekonstitution
- Formulierung, Geräte- und Beweisbesitz
Was macht einen Doppelkammer-Stift zu einem System und nicht zu einer Behälterwahl?
Der Mechanismus, der Container, getrennte Inhalte und Benutzersequenz bilden ein Liefersystem mit gemeinsamen Schnittstellen.
Eine Zweikammerpatrone setzt üblicherweise auf kontrollierte Stopperbewegung und eine Bypass-Funktion zur Zusammenführung getrennter Bauteile. Diese Beschreibung definiert keine universelle Architektur. Das Gerät kann eine Schraube vorschieben, einen Halter verschieben oder einen anderen Mechanismus verwenden, um den erforderlichen Hub zu erzeugen. Der Projektbericht sollte die Containerzeichnung, Kammerreihenfolge, Stopfprofile, Schließung, Kolbenkontakt und Ausrichtung angeben.
Übersetze jedes Container-Ereignis in eine Geräteanforderung. Der Mechanismus muss möglicherweise die Dosierung vor der Rekonstitution verhindern, die Reise durch den Bypass-Bereich steuern, an einem definierten Endpunkt stoppen und Rückmeldung geben, dass der nächste Nutzerschritt beginnen kann. Fenstergeometrie und Beschriftung müssen möglicherweise eine visuelle Inspektion unterstützen. Halte mechanische Belege von pharmazeutischen Schlussfolgerungen getrennt. Eine erfolgreiche Bewegungsstudie kann zeigen, dass die Komponenten eine simulierte Sequenz durchlaufen, aber keine Formulierungsstabilität, vollständige Mischung, Sterilität, Integrität des Behälterverschlusses oder die Eignung für ein benanntes Medikament feststellen können.
Schnittstellenkarte
- Funktionen der vorderen und hinteren Kammer
- Geometrie des mittleren und hinteren Stoppers
- Umgehung und nutzbare Fahrt
- Gerätekontakt-, Speicher- und Anzeigefunktionen
Wie sollte die Rekonstitutionssequenz zu Design-Eingaben werden?
Konvertiere die vom Sponsor genehmigte Sequenz in messbare Gerätezustände, erlaubte Benutzeraktionen und beobachtbares Abschlussfeedback.
Schreibe die Sequenz Schritt für Schritt. Identifizieren Sie, wie der Benutzer mit der Rekonstitution beginnt, in welche Richtung und Menge sich der Mechanismus bewegt, ob Pausen oder Mischaktionen erforderlich sind und was auf den Abschluss hinweist. Definieren Sie den Zustand, der eine vorzeitige Dosierung verhindert, und die Bedingungen, die sie freisetzen. Wenn der Nutzer den Inhalt inspizieren muss, beschreiben Sie die Sichtaufgabe und die vom Medikamentensponsor bereitgestellten Anweisungen.
Legen Sie technische Anforderungen für Bewegung, Drehmoment oder Kraft, Rückkopplung, Lockout und Fehlerwiederherstellung dort fest, wo sie zum Gerät gehören. Erfinde keine Mischungszeit- oder Klarheitskriterien aus dem Stiftmechanismus. Diese pharmazeutischen Inputs benötigen eine zugelassene Quelle. Betrachten Sie teilweise Bewegung, umgekehrte Bewegung, wiederholte Aktivierung, Unterbrechung und Versuche, eine Dosis frühzeitig einzustellen. Human-Factors-Arbeiten sollten untersuchen, ob die intendierten Nutzer die Sequenz verstehen und einen unvollständigen Zustand erkennen können. Die Labortests charakterisieren dann den kontrollierten Mechanismus und die Behälterantwort unter repräsentativen Toleranzen und Lebenszyklusbedingungen.
Staatendefinitionen zu dokumentieren
- Vor der Wiederaufstellung
- Übertragung oder Mischen im Laufenden
- Endpunkt der Rekonstitution
- Bereit-zu-Dosis- und blockiert-Fehler-Zustände
Welche Beweise gehören zum Behälter und zum Flüssigkeitspfad?
Die Verifikation sollte den kontrollierten Behälter und den integrierten Flüssigkeitsweg durch die für die Rekonstitution und Lieferung benötigten Bundesstaaten verfolgen.
ISO 11608-3:2022 bietet das Container- und integrierte-Fluid-Pfad-Framework. Das Protokoll sollte Behälter- und Verstopfungslots, Maße, simulierte Inhalte, Füllzustand, Verschluss, Geräterevision, Nadelkonfiguration und Konditionierung identifizieren. Bewertung der mechanischen Schnittstellen, die Übertragung, Leckage, Zurückhaltung, Verstopfung, Bruch, Partikel, nutzbares Volumen und Lieferergebnisse beeinflussen können, wie es die Projektrisikoanalyse vorschreibt.
Verwenden Sie eine Stellvertreterin nur, wenn deren Relevanz für das Testziel dokumentiert ist. Eine Flüssigkeit mit niedriger Viskosität kann helfen, den Weg zu kontrollieren, während sie das Fluss- oder Mischverhalten der endgültigen Formulierung nicht repräsentiert. Rohkraft- oder Reisedaten, Beobachtungen, fehlgeschlagene Sequenzen und Nachtestbedingungen werden erhalten. Der Zustand, der Ergebnisse gehört dem Gerät, welcher vom Behälter abhängt und der im pharmazeutischen Programm verbleibt. Der Status der 2026-Änderung für ISO 11608-3 sollte überprüft werden, wenn das Projekt seine Standardliste einfriert; ein Zitat auf die Serie allein beweist keine Konformität.
Nachverfolgbare Testaufzeichnung
- Erkennung von Behältern und Stopfen
- Simulierter Inhalt und Begründung für den Testzweck
- Gerät-, Nadel- und Verschlusskonfiguration
- Konditionierung, Abweichungen und scoped conclusion
Was sollte ein Zweikammer-OEM-Brief enthalten?
Das Briefing sollte genehmigte pharmazeutische Eingaben von Fragen zur Geräteentwicklung trennen und jedem ungelösten Schnittstellen einen Eigentümer zuweisen.
Stellen Sie die kontrollierte Containerzeichnung, Kammerreihenfolge, Zielpräsentation, vorgesehene Nutzer, genehmigte Benutzersequenz und verfügbare Formulierungsbedingungen bereit. Identifizieren Sie, ob die Anfrage ein Machbarkeitsmodell, ein Ingenieurprototyp, eine Verifikationseinheit oder ein Produktionsprogramm ist. Staat, welcher Partei den Behälter besitzt, Befüllungsprozess, Stabilitätsarbeit, Wiederherstellungskriterien, Gerätemechanismus, Human Factors und Marktunterstellung.
Bitten Sie den Gerätelieferanten, eine Schnittstellenbewertung zurückzugeben, bevor Sie Werkzeuge oder Zeitpläne versprechen. Diese Überprüfung sollte fehlende Maße, Toleranzannahmen, Reisebudget, Streitkraftfragen, Rückmeldungskonzepte, Lockouts, Stichprobenzweck und für die nächste Entscheidung erforderliche Beweise auflisten. Ein Katalogstift sollte nicht als kompatibel dargestellt werden, da sein Halter einen ähnlichen Patronendurchmesser akzeptiert. Nutzen Sie gestaffelte Genehmigungen: Schnittstellenmachbarkeit, Mechanismuskonzept, repräsentative Container-Studien, Designverifikation und Produktionsgenehmigung haben unterschiedliche Evidenzschwellen. Die Qualitätsvereinbarung sollte die Änderungsbenachrichtigung für den Behälter, die Stopfen, den Verschluss, die Geräteteile und den Montageprozess festlegen.
Verantwortungsmatrix
- Formulierungs- und Mischkriterien
- Behälter- und Füllkontrollen
- Gerätemechanismus und Benutzeroberfläche
- Endgültige Kombinations-Produkt-Beweise und Einreichung
Evidenzüberprüfungsmatrix
| Systemzustand | Kontrollierter Eingang | Beweisfrage |
|---|---|---|
| Getrennte Lagerung | Behälter, Stopfen, Verschluss und Inhalt | Welche Konfiguration hält die beabsichtigte Trennung bei? |
| Transfer | Bewegung, Kraft, Umgehung und Ausrichtung | Erreicht der Mechanismus den definierten Endpunkt ohne einen unsicheren Zustand? |
| Mischen oder Inspektion | Sponsor-Sequenz und Nutzerfeedback | Kann der eigentliche Benutzer den Vollendungszustand oder einen unvollständigen Zustand erkennen? |
| Dosisvorbereitung | Lockout-Öffnung, Einstellung und Nadelzustand | Kann die Dosierung nur im akzeptierten Zustand beginnen? |
| Lieferung | Integrierter Fluidweg und Endpräsentation | Welche Lieferergebnisse bleiben nach der Rekonstruktion verifiziert? |
Quellen und zugehörige technische Leitfäden
Verwenden Sie bei der Umwandlung dieses Leitfadens in Anforderungen die aktuelle offizielle Quelle, deren Versionsstatus und die kontrollierte Projektkonfiguration. Öffentliche Zusammenfassungen benennen den Geltungsbereich; Sie ersetzen nicht die vollständige Standard-, qualifizierte regulatorische Überprüfung oder produktspezifische Evidenz.
Primärquellen
- ISO 11608-3:2022, Behälter und integrierte Fluidwege
- ISO 11608-1:2022, Nadelbasierte Injektionssysteme, Teil 1
- FDA, Behälterverschlusssysteme zur Verpackung von menschlichen Arzneimitteln und Biologika
- FDA, Anwendung der Prinzipien der Human Factors Engineering für Kombinationsprodukte
Setzen Sie den Themencluster fort
- Verifikation des primären Behälters und des Fluidwegs
- Integrität des Behälterverschlusses
- Patronenkompatibilität
- Spezialinjektionsstifte
Auch Fragen, die Käufer stellen, stellen
Nein. Mechanismus, Halter, Bewegung, Kraft, Verriegelung, Sicht- und Flüssigkeitspfadschnittstellen müssen für den kontrollierten Behälter und die Sequenz entworfen und überprüft werden.
Nein. Es kann eine Frage zu definierten Geräten beantworten. Der Medikamentensponsor muss die Kriterien für pharmazeutische Mischung und Akzeptanz definieren und unterstützen.
Ein Leihmutter kann einen bestimmten technischen Test unterstützen, wenn dessen Relevanz gerechtfertigt ist. Es stellt nicht automatisch den Fluss, das Mischverhalten oder die Stabilität der endgültigen Formulierung dar.
Der verantwortliche Fertigprodukt-Sponsor oder Hersteller muss die kombinierten Beweise genehmigen. Lieferanten von Geräten und Behältern stellen umfassende Aufzeichnungen für ihre kontrollierten Aufgaben bereit.