
Direkte Antwort zu OEM und ODM Umfang
OEM ist der richtige Weg, wenn ein Käufer eine bestehende oder nahezu bestehende Geräteplattform auswählt und kontrollierte Marken-, Farb-, Verpackungs- oder begrenzte Konfigurationsarbeiten benötigt. ODM ist angemessen, wenn der Auftrag tiefere industrielle Gestaltung, Mechanismusänderungen, neue Schnittstellen, Werkzeuge oder eine originelle Plattform erfordert. HYTANBIO beginnt beide Wege mit einer Überprüfung von Anforderungen und Verantwortung. Das Team identifiziert den rechtlichen Hersteller, den Zielmarkt, den primären Behälter, die Dosislogik, die Prognose, die Erwartungen an Beweisen und das Eigentum an Designinputs. Diese Überprüfung verhindert, dass das "benutzerdefinierte Logo" funktionale Änderungen verbirgt, und verhindert, dass ein visuelles Konzept mit einer technischen Version verwechselt wird. Der endgültige Weg kann Standardversorgung, halb-individuelle OEM, voll-kundenspezifische OEM oder ODM sein, je nach technischem Umfeld und Geschäftsfall.
Acht-Schritte-Entwicklungsworkflow
Jeder Schritt hat eine Entscheidung, einen Eigentümer und eine Ausgabe. Der Zeitpunkt wird nach Bestätigung der Eingabebereitschaft angegeben.
Anforderungsprüfung
Nutzerbedürfnisse, Markt, Behälter, Dosis, Prognose und Verantwortlichkeiten.
DFM-Bewertung
Plattformanpassung, Schnittstellenrisiken, Materialien, Prozess- und Testimplikationen.
Vorschlag und Zitat
Umfang, Annahmen, Lieferergebnisse, kommerzielle Bedingungen und Timing.
Design und Werkzeuge
Genehmigtes Industriedesign, Zeichnungen, Formen und kontrollierte Änderungen.
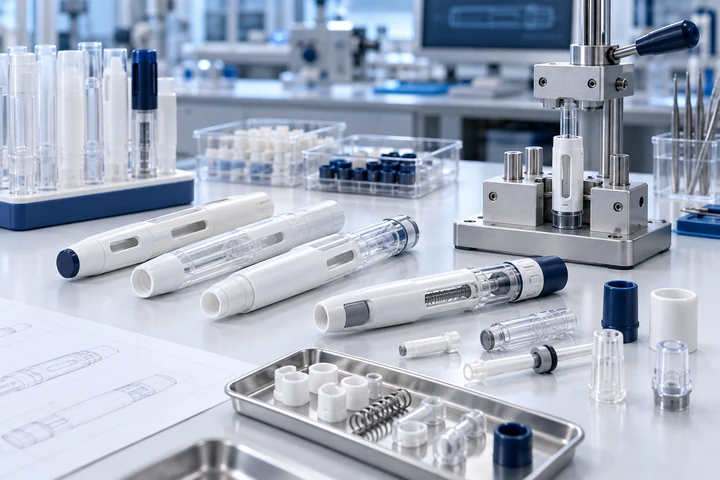
Prototypenbau
Proben, die für definierte technische Bewertungszwecke erstellt werden.
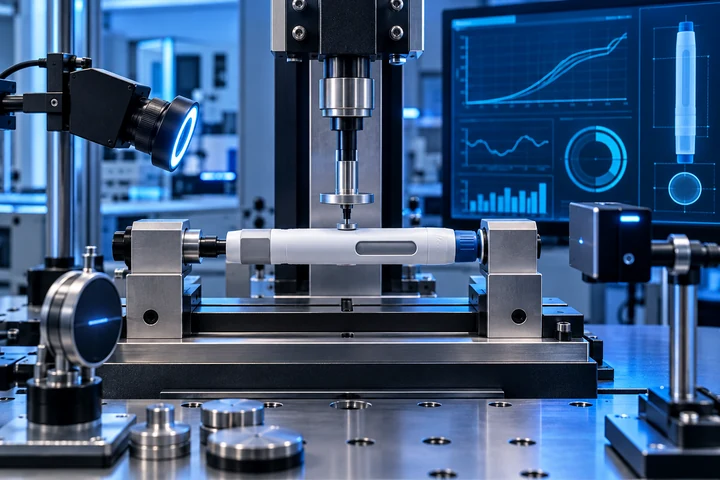
Verifikationsplanung
Vereinbarte Tests, Akzeptanzkriterien, Beweise und Abschluss.
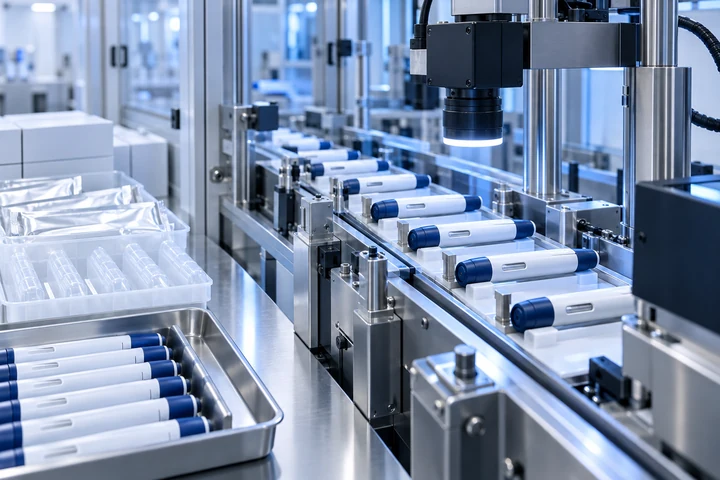
Pilotproduktion
Prozessversuche, Inspektionsunterlagen, Verpackung und Rückverfolgbarkeitsprüfung.
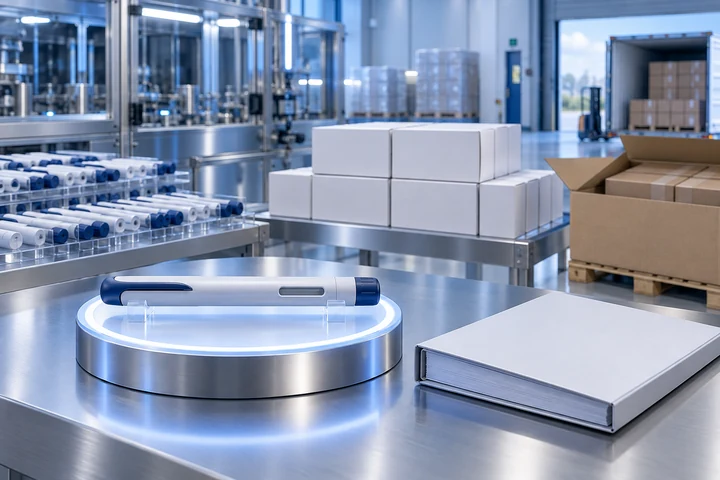
Produktionsübertragung
Veröffentlichte Spezifikation, genehmigte Probe, Kontrollen und Lieferplan.
Anpassbare Maße und Grenzen
Die Anpassung kann Gehäuse-Geometrie, genehmigte Materialien, Farbe und Oberfläche, Dosis-Anzeige, Steuerungslayout, Logo-Anwendung, Verpackung, Anleitungssprache und Zubehörkombinationen umfassen. Änderungen an der Containerschnittstelle, am Antriebssystem, am Nadelweg, am Federprofil, an der Elektronik, an der Firmware oder am Dosierungsmechanismus erfordern eine tiefere technische und verifizierende Überprüfung als kosmetische Änderungen. HYTANBIO dokumentiert jede Anfrage in einem Design-, Eingabe- und Änderungskontrollprozess, sodass betroffene Zeichnungen, Risiken, Tests, Werkzeuge und Dokumente identifiziert werden können. Der Kunde muss legitime Rechte an allen Marken, Kunstwerken und geschützten Designbeiträgen vorlegen. Ein gerendertes Bild oder eine Erscheinungsprobe bestätigt nur die visuelle Richtung; sie autorisiert keine funktionale Produktion. Die endgültige Produktion folgt auf die veröffentlichten Designunterlagen, das genehmigte Muster und die signierte Spezifikation.
Dokumentation und Marktverantwortung
Die Projektdokumentationsmatrix kann Anforderungen, Spezifikationen, kontrollierte Zeichnungen, Materialdeklarationen, Lieferantenunterlagen, Inspektionskriterien, vereinbarte Testberichte, Verpackungsunterlagen und Chargenrückverfolgbarkeit umfassen. Das genaue Set hängt von Geräteklassifikation, Zielzuständigkeit, Parteirollen und Vertrag ab. Unternehmenszertifikate müssen, falls vorhanden, hinsichtlich der Einrichtung, des Standorts, des Geltungsbereichs, der ausstellenden Stelle und der Gültigkeit überprüft werden. Ein Zertifikatslogo allein reicht nicht aus, dass das endgültige Gerät registriert, freigegeben oder genehmigt ist. HYTANBIO unterstützt den im Projekt definierten Evidenzplan und Exportkoordination; Die regulatorische Verantwortung jeder Partei wird schriftlich bestätigt, bevor der Entwicklungs- oder Lieferverkehr erfolgt.
Zusätzliche Gatter für verbundene und datenfähige Programme
Ein elektronischer oder vernetzter Stift fügt ein gepflegtes System um das physische Gerät hinzu. Identifizieren Sie vor dem Angebot das erfasste Ereignis, die Firmware, die Stromversorgung, den NFC- oder Bluetooth-Workflow, unterstützte Telefone, App- und Cloud-Besitzer, Datensemantik, Schnittstellen, Cybersicherheitssteuerungen, den Software-Update-Weg und den Zeitraum für den Support nach dem Start. Wenn das System klinische Forschung, Dosierungsempfehlungen, CGM-Integration oder KI-gestützte Funktionen unterstützt, müssen Anwendungskontext und Evidenzniveau explizit angegeben werden. Überprüfen Sie die technischen Leitfäden für Connected-Pen-Daten, Cybersicherheit, Klinische Studien und KI-Fähigkeitsgrenzen bevor er den Umfang OEM definiert.
Molekülspezifische Injektor-Stift-Briefe
Wenn eine RFQ ein benanntes Peptid oder Insulin enthält, ist der Molekülname nur der Anfang des Gerätebriefs. Das Programm benötigt weiterhin die genaue Präsentation, Konzentration, Behälter, Dosierungsbereich, Nadelstrategie, Benutzersequenz, Lagerbedingungen, Zielmarkt und Verantwortlichkeitsmatrix. Die Peptid- und Insulininjektor-Stiftführer-Hub Übliche Molekül-plus-Stift-Suchen werden zu strukturierten Ingenieurfragen, zitiert offizielle Referenzkennzeichnungen und stellt fest, dass Arzneimittel-, Geräte- und Marktbelege getrennt bleiben.
Verifikations- und regulatorische Planungsleitfäden
Injektionsstift OEM/ODM Arbeit benötigt mehr als nur ein Briefing zum Industriedesign. Das kontrollierte Paket muss den Primärbehälter, die Dosisabgabe, den Marktweg, den Designtransfer und die Produktionskontrollen verbinden. Überprüfen Sie die neuen Anleitungen auf Präzisionstest der Injektionsstift-Dosis: ISO 11608-1-Verifizierungsplan, FDA vs. EU Injektionsstift-Kombinationsproduktverantwortlichkeiten, Primärbehälter des Injektionsstifts und integrierte Verifikation des Flüssigkeitswegs, Injektionsstift-Designübertragung und Prozessvalidierung nach FDA QMSR. Gemeinsam zeigen sie, wie messbare Anforderungen definiert, US-amerikanische und EU-Verantwortlichkeiten getrennt, Kartuschen- und Fluidpfadschnittstellen gesteuert und die Designintention durch validierte Fertigung erhalten bleiben. Jeder Leitfaden verwendet antwortorientierte Zusammenfassungen, Parameterlisten, sichtbare FAQs und Primärquellen-Links. Der Inhalt ist eine ingenieurtechnische Planungsressource und nicht eine behördliche Entscheidung, eine Genehmigungsbehauptung oder eine Zusicherung, dass eine Plattform zu einem unbenannten Medikament passt. Für eine Projektüberprüfung geben Sie die beabsichtigte Präsentation, die Containerzeichnung, den Dosisbereich, den Zielmarkt, die Rolle des Sponsors und den Evidenzbesitz an, damit die relevante Plattform und offene Risiken anhand einer kontrollierten Konfiguration bewertet werden können.
Material- und Chemiesicherheitsplanung
Die Materialauswahl für einen Injektionsstift sollte mit dem endgültigen Kontaktweg und dem Beweisbesitzer verbunden sein. Der neue Leitfaden, Injektionsstift-Extraktables und Leachables: Materialrisikobewertungerklärt, wie man einen Materialbestand aufbaut, direkten und indirekten Kontakt kartiert, die Arbeit von extraktierbaren und auslaugbaren Materialien plant und Lieferantenwechsel kontrolliert. Der Gerätelieferant kann kontrollierte Teiledaten, Prozessinformationen und Proben bereitstellen. Der Produktsponsor behält die Verantwortung für die Laugstoffe des Arzneimittels, die toxikologische Bewertung und die Markteinreichung.
Häufig gestellte Beschaffungsfragen
OEM passt in der Regel eine bestehende Plattform an; ODM beinhaltet tiefere Arbeit an originellem Design, Mechanismen, Schnittstellen oder Werkzeugen.
Möglicherweise werden nach Kunstwerkrechten, Plattformeignung, Prozessfähigkeit, Kennzeichnung und Marktverantwortlichkeiten überprüft.
Werkzeugbesitz, Wartung, genehmigte Nutzung und Endbehandlung sind im Projektvertrag definiert.
Prototypenmenge und Zweck hängen vom Entwicklungsplan ab und sind im Angebot angegeben.
Nicht automatisch. Rollen, Evidenz und Zielmarkt-Einreichungen werden für jedes Programm separat definiert.