
Rezensiert 2026-10-24 · Für B2B Beschaffungs- und Entwicklungsteams
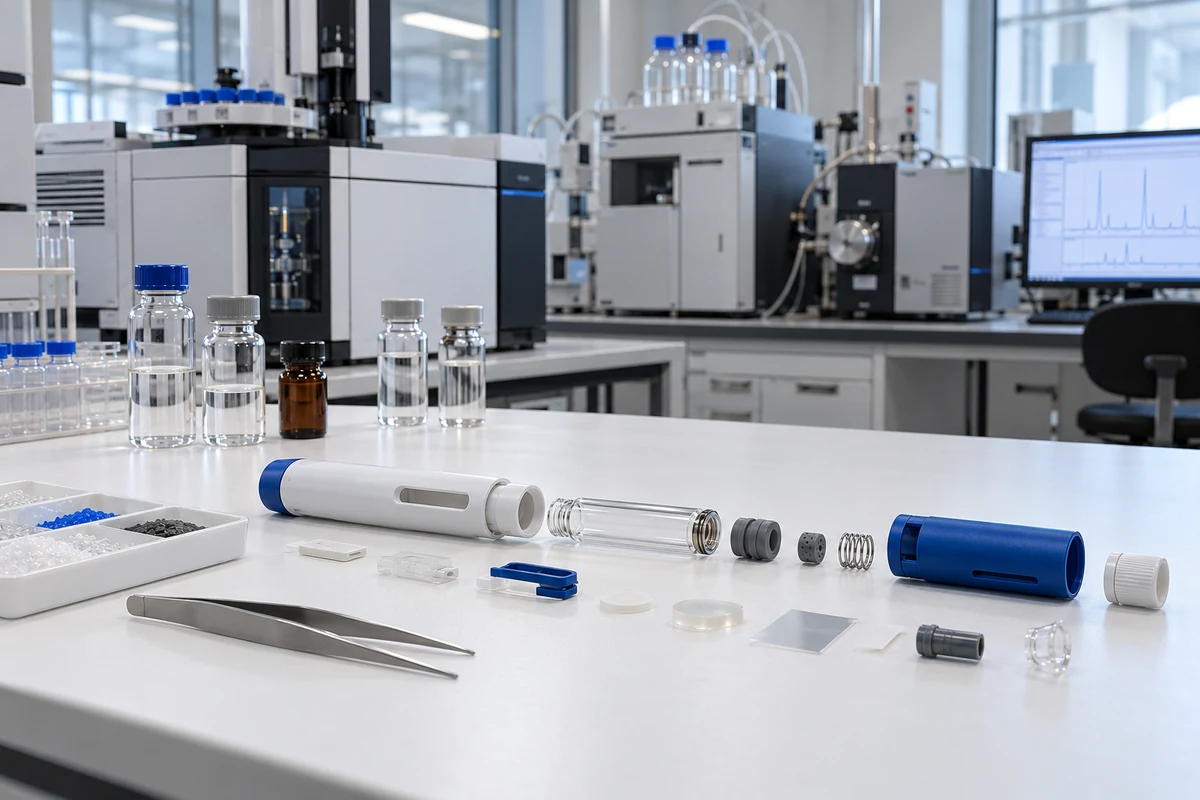
Eine Bewertung von extraktierbaren und auslaugbaren Injektionsstiften beginnt mit der fertigen Medikamentenabgabekonfiguration, nicht mit einer generischen Erklärung über Kunststoff oder Metall. Das Team kartiert jede direkte und indirekte Kontaktfläche, identifiziert Materialzusammensetzung und Herstellungsrückstände, überprüft Lager- und Lieferbedingungen und verbindet jede Unsicherheit mit einer analytischen oder Lieferantenkontrollmaßnahme. Extraktierbare Studien helfen, Verbindungen zu identifizieren, die unter kontrollierten Laborbedingungen freigesetzt werden können. Die Arbeit mit Leachables untersucht Verbindungen, die während seiner tatsächlichen Haltbarkeit und Anwendung in das Arzneimittelprodukt einwandern. Der Produktsponsor oder Arzneimittelhersteller ist für die endgültige toxikologische Bewertung, die Strategie für die Arzneimitteltestung und die regulatorische Entscheidung verantwortlich. Ein Gerätelieferant kann die Arbeit mit Stücklistendaten, Materialdeklarationen, Prozessinformationen, kontrollierten Proben und Änderungshinweisen unterstützen. USP<1663>, FDA-Richtlinien zum Behälterverschluss und ISO 10993-18 bieten nützliche Rahmenbedingungen, aber keiner schafft eine universelle Bestehensgrenze für jeden Stift, jede Formulierung oder jeden Markt. Der Studienplan muss spezifisch auf Kontaktverlauf, Dosis, Route, Dauer, Patientenpopulation und endgültige Konfiguration bleiben.
Anwendungsbereichsgrenze: Diese Seite unterstützt B2B Material- und Beweisplanung. Es handelt sich nicht um medizinische Beratung, keine toxikologische Schlussfolgerung, keine behördliche Genehmigung oder eine Kompatibilitätserklärung für eine unbenannte Arzneimittel-Geräte-Konfiguration.
Bewertungseingaben zur Kontrolle
- Veröffentlichte Stückliste und Lieferantenzusammensetzungsdaten
- Direkte, indirekte und potenzielle Übertragungskontaktwege
- Annahmen zur Formulierung, Dosis, Route und Patientenexposition
- Haltbarkeit, Transport, Lagerung und Lieferbedingungen
- Extraktionsdesign, analytische Methoden und Berichtsregeln
- Eigentum am Plan für Auslaugungsmittel und toxikologischer Bewertung
- Umgang mit unbekannten Verbindungen und analytischen Grenzwerten
- Auslöser für Lieferantenbenachrichtigung und Neubewertung
Erstellen Sie eine Kontaktkarte, bevor Sie analytische Studien anordnen.
Beginnen Sie mit einer Zeichnung des explodierten Geräts und einem Materialinventar, das mit veröffentlichten Teilenummern verknüpft ist. Markiere Bauteile, die direkt mit der Formulierung in Kontakt stehen, Komponenten, die den primären Behälter oder Lieferweg berühren, sowie nahegelegene Teile, die durch Migration, Verflüchtigung, Transfer oder Herstellungsrückstände beitragen könnten. Die Bewertung kann Kartuschenmaterialien, Stopf- und Septumelastomere, Nadelkleber, Schmiermittel, Tinte, geformte Polymere, Farbstoffe, Metalloberflächen, Reinigungsmittel und Montagehilfen umfassen. Erfassen Sie Kontaktzeit, Temperatur, Oberfläche, Sterilisations- oder Gusshistorie, Lagerungsorientierung und ob Kontakt während der Haltbarkeit oder nur während der Lieferung stattfindet. Lieferantendeklarationen sind nützliche Inputs, ersetzen jedoch nicht die analytische Evidenz, wenn das Risiko eine Prüfung rechtfertigt. ISO 10993-18 bietet einen chemischen Charakterisierungsrahmen für medizinische Geräte mit direktem oder indirektem Körperkontakt. Seine Anwendbarkeit sollte für die eigentliche Stiftarchitektur dokumentiert werden. Gehäuseteile ohne glaubwürdigen Kontaktweg benötigen möglicherweise eine andere Begründung als Flüssigkeitspfadkomponenten.
Verknüpfe Bedingungen für extraktierbare Materialien mit realistischen Auslaugungsrisiken
Der Entnahmeplan sollte um die Fragen der Kontaktkarte herum gestaltet werden. Lösungsmittel, Temperatur, Dauer und Oberflächenverhältnis benötigen eine wissenschaftliche Begründung, die plausible Verbindungen aufdecken kann, ohne ein irrelevantes chemisches Profil zu erzeugen. Analytische Methoden können flüchtige, halbflüchtige, nichtflüchtige, elementare und andere materialspezifische Bestandteile ansprechen. Methodenfähigkeit, Blankkontrollen, Stichprobenvorbereitung, Identifizierungskonfidenz und Berichtsregeln sollten vor Beginn der Studie definiert werden. Die Bewertung der Laugstoffe berücksichtigt dann die endgültige Formulierung, Behälter, Geräte, Haltbarkeit, Transport, Lagerung und Verabreichungsreihenfolge. Die FDA-Richtlinie für Behälterverschlüsse beschreibt Extraktionsstudien und toxikologische Bewertungen als produktspezifische Arbeiten, die von Dosierungsform, Route und Dosierung beeinflusst werden. USP bietet einen Rahmen für die Bewertung von Verpackungen und Liefersystemen für extraktible Materialien, während die einzelne Studie dem Hersteller des Arzneimittelprodukts überlassen wird. Ein Laborbericht allein ist unvollständig, es sei denn, festgestellte Verbindungen, Unbekannte und analytische Grenzen werden mit Exposition und toxikologischer Überprüfung in Verbindung gebracht.
Kontrolle von Lieferanteninformationen und -änderungen im gesamten Produktlebenszyklus
Das Materialrisiko kann sich nach der Überprüfung ändern, wenn sich Harzqualität, Elastomerformulierung, Pigment, Klebstoff, Schmiermittel, Formfreigabemittel, Reinigungsprozess, Sterilisationszyklus, Fertigungsstandort oder Unterzulieferer ändert. Qualitätsvereinbarungen sollten definieren, welche Änderungen eine vorherige Ankündigung erfordern, welche Zusammensetzungsinformationen vertraulich geteilt werden dürfen und wie der Sponsor aktualisierte Erklärungen oder Proben erhält. Eingehende Kontrollen sollten die spezifizierte Material- oder Bauteilidentität bestätigen, ohne zu implizieren, dass eine routinemäßige Inspektion jede chemische Veränderung erkennen kann. Die Risikodatei sollte Lieferanteninformationen, analytische Beweise, toxikologische Schlussfolgerungen, Stabilitätsarbeit, Abweichungen und Änderungsbewertungen mit derselben Konfigurationsbasis verknüpfen. ICH Q3E ist relevant, weil der aktuelle Step 2 Entwurf extraktable und auslaugbare Stoffe aus Fertigung, Verpackung, Lagerung und Lieferung einschließlich Komponenten von Arzneimittelabgabegeräten umfasst. Stand 2026-10 befindet sie sich auf Schritt 3, daher sollten die Teams sie als Entwurfsleitlinien kennzeichnen und den Status überprüfen, bevor sie sich darauf verlassen. Die endgültige Akzeptanz gehört dem verantwortlichen Produktsponsor und dem Marktweg.
Verwandte Injektionsstift-Anleitungen
- Verifikation des primären Behälters und des Flüssigkeitswegs
- Kompatibilität von Injektionsstift-Kartuschen
- OEM/ODM Injektionsstift-Engineering
- Fabrik- und Qualitätsansatz
Primärquellen und Statusnotizen
Überprüfen Sie den aktuellen Quellcode und den Versionsstatus, bevor Sie diesen Leitfaden in Projektanforderungen umwandeln. Eine Standardzusammenfassung ersetzt den gekauften Standard nicht. ICH Q3E ist hier als Entwurf der Leitlinie in Schritt 3 gekennzeichnet.
- <1663> USP-Bewertung der extrahierbaren Materialien im Zusammenhang mit pharmazeutischen Verpackungs- und Liefersystemen
- FDA-Leitlinien für die Industrie: Behälterverschlusssysteme zur Verpackung von Humanarzneimitteln und Biologika
- ISO 10993-18:2020, Chemische Charakterisierung von Materialien medizinischer Geräte
- ICH Q3E Extractables and Leachables, Schritt 2 Entwurf datierter 2025-08-01
- ICH-Qualitätsrichtlinien und aktueller Status Q3E
Auch Fragen, die Käufer stellen, stellen
Nein. Extraktierbare Materialien sind Verbindungen, die unter definierten Laborbedingungen freigesetzt werden. Laugbare Stoffe sind Verbindungen, die unter den tatsächlichen Lager- und Anwendungsbedingungen in das Arzneimittelprodukt migrieren.
Eine Erklärung unterstützt die Risikobewertung, beantwortet jedoch möglicherweise keine Fragen zu Prozessresten, Wechselwirkungen, unbekannten Verbindungen oder Migration in der endgültigen Konfiguration.
Der Produktsponsor oder Arzneimittelhersteller sollte die produktspezifische Expositionsbewertung, die toxikologische Schlussfolgerung und die Strategie zur regulatorischen Einreichung besitzen.
Überprüfe nach relevanten Änderungen an Materialien, Formulierung, Kontaktpfad, Prozess, Sterilisation, Lieferanten, Standort, Haltbarkeit, Dosis, Route oder Zielmarkt.