
Recenserad 2026-10-24 · För B2B upphandlings- och utvecklingsteam
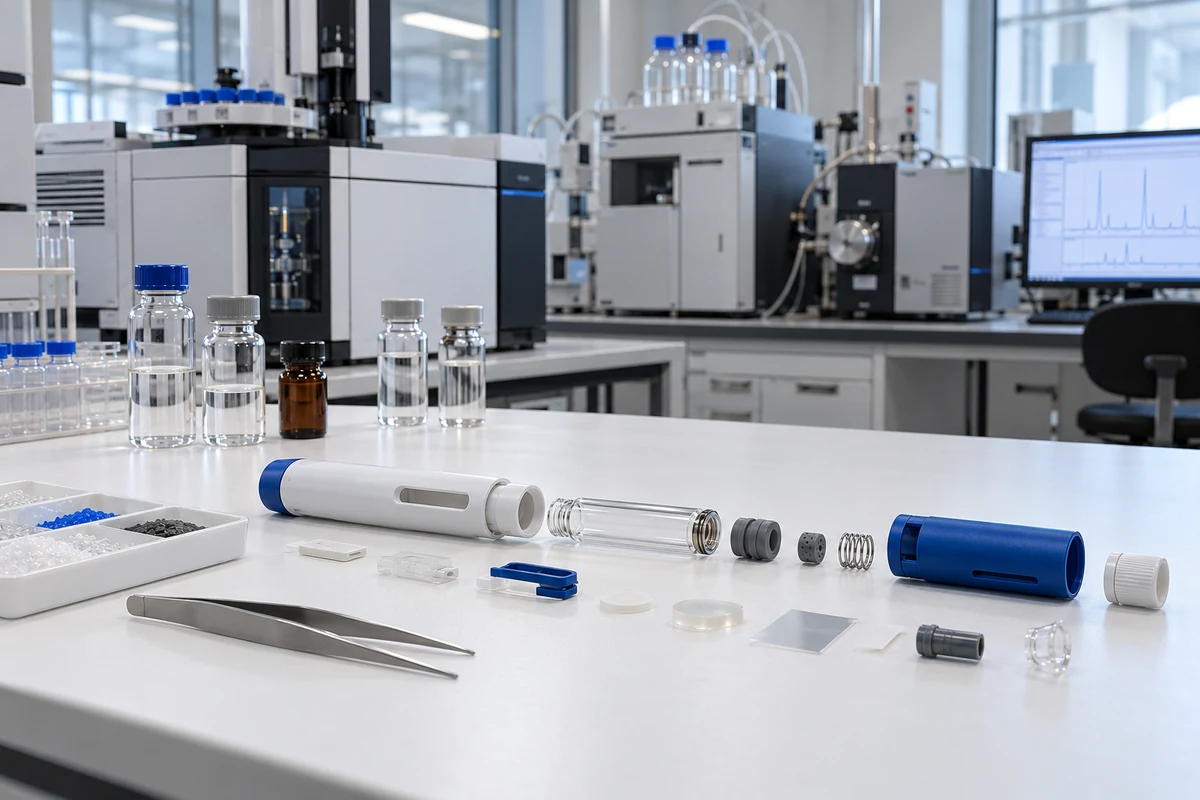
En bedömning av injektionspännens extraktbara och lakbara ämnen börjar med den färdiga läkemedelsleveransen, inte en generell deklaration om plast eller metall. Teamet kartlägger varje direkt och indirekt kontaktyta, identifierar materialsammansättning och tillverkningsrester, granskar lagrings- och leveransförhållanden samt kopplar varje osäkerhet till en analytisk eller leverantörskontrollåtgärd. Studier av extraktbara ämnen hjälper till att identifiera föreningar som kan frigöras under kontrollerade laboratorieförhållanden. Arbetet med lakbart material undersöker ämnen som migrerar in i läkemedelsprodukten under dess faktiska hållbarhet och användning. Produktsponsorn eller läkemedelstillverkaren äger den slutliga toxikologiska bedömningen, strategin för läkemedelstestning och den regulatoriska bedömningen. En enhetsleverantör kan stödja arbetet med materialdata, materialdeklarationer, processinformation, kontrollerade prover och ändringsmeddelanden. USP<1663>, FDA:s vägledning för behållarestängning och ISO 10993-18 ger användbara ramar, men ingen av dem skapar en universell toleransgräns för varje penna, formulering eller marknad. Studieplanen måste vara specifik för kontaktväg, dos, väg, varaktighet, patientpopulation och slutlig konfiguration.
Omfattningsgräns: Denna sida stödjer B2B material och bevisplanering. Det är inte medicinsk rådgivning, en toxikologisk slutsats, regulatoriskt godkännande eller ett kompatibilitetsuttalande för en namnlös läkemedelsproduktkonfiguration.
Bedömningsinsatser för styrning
- Släppt materialförteckning och leverantörssammansättningsdata
- Direkta, indirekta och potentiella överföringskontaktvägar
- Antaganden om formulering, dos, rutt och patientexponering
- Hållbarhet, transport, förvaring och leveransförhållanden
- Extraktionsdesign, analytiska metoder och rapporteringsregler
- Äganderätt för lakbart och toxikologisk bedömning
- Hantering av okända föreningar och analytiska gränsvärden
- Leverantörsanmälan och omvärderingsutlösare
Bygg en kontaktkarta innan du beställer analytiska studier
Börja med en exploderad anordningsritning och ett materiallager kopplat till släppta artikelnummer. Markera komponenter som direkt kommer i kontakt med formuleringen, komponenter som rör primärbehållaren eller leveransvägen, samt närliggande delar som kan bidra genom migration, förångning, överföring eller tillverkningsrester. Granskningen kan inkludera patronmaterial, propp- och septumelastomerer, nållim, smörjmedel, bläck, gjutna polymerer, färgämnen, metallytor, rengöringsmedel och monteringshjälpmedel. Registrera kontaktens längd, temperatur, yta, steriliserings- eller formhistorik, förvaringsorientering och om kontakten sker under hållbarheten eller endast under leverans. Leverantörsdeklarationer är användbara insatsvaror, även om de inte ersätter analytiska bevis när risken kräver testning. ISO 10993-18 erbjuder en kemisk karakteriseringsram för medicinska materialenheter med direkt eller indirekt kroppskontakt. Dess tillämplighet bör dokumenteras för själva pennarkitekturen. Husdelar utan någon trovärdig kontaktväg kan behöva en annan förklaring än vätskevägskomponenter.
Koppla ut utvinningsbara förhållanden till realistisk risk för lakbart material
Planen för extraheringsmaterial bör utformas kring de frågor som kontaktkartan väcker. Lösningsmedel, temperatur, varaktighet och ytaförhållande kräver en vetenskaplig motivering som kan avslöja trovärdiga föreningar utan att skapa en irrelevant kemisk profil. Analytiska metoder kan behandla flyktiga, semiflyktiga, icke-flyktiga, elementära och andra materialspecifika beståndsdelar. Metodkapacitet, blanka kontroller, provförberedelse, identifieringskonfidens- och rapporteringsregler bör definieras innan studien påbörjas. Bedömningen av lakbara produkter beaktar sedan den slutliga formuleringen, behållaren, enheten, hållbarheten, transporten, lagringen och administrationssekvensen. FDA:s vägledning för behållarestängning beskriver extraktionsstudier och toxikologisk utvärdering som produktspecifikt arbete påverkat av doseringsform, väg och dosering. USP tillhandahåller en ram för bedömning av utvinningsbara material av förpackningar och leveranssystem samtidigt som den enskilda studien lämnas till läkemedelstillverkaren. En laboratorierapport ensam är ofullständig om inte upptäckta föreningar, okända faktorer och analytiska gränser kopplas till exponering och toxikologisk granskning.
Kontrollera leverantörsinformation och förändringar genom produktens livscykel
Materialrisken kan förändras efter verifiering om en resinkvalitet, elastomerformulering, pigment, lim, smörjmedel, formfrigöringsmedel, rengöringsprocess, steriliseringscykel, tillverkningsplats eller underleverantör ändras. Kvalitetsavtal bör definiera vilka ändringar som kräver förhandsbesked, vilken sammansättningsinformation som får delas under sekretess och hur sponsorn tar emot uppdaterade deklarationer eller prover. Inkommande kontroller bör bekräfta den angivna material- eller komponentidentiteten utan att antyda att rutininspektion kan upptäcka varje kemisk förändring. Riskfilen bör koppla leverantörsinformation, analytiska bevis, toxikologiska slutsatser, stabilitetsarbete, avvikelser och förändringsbedömningar till samma konfigurationsbaslinje. ICH Q3E är relevant eftersom dess nuvarande Step 2-utkast omfattar extraktbara och lakbara ämnen från tillverkning, förpackning, lagring och leverans, inklusive komponenter till läkemedelsleveransenheter. Från och med 2026-10 är det fortfarande på Steg 3, så lagen bör märka det som utkast till vägledning och verifiera dess status innan de förlitar sig på det. Slutgiltigt godkännande tillhör den ansvariga produktsponsorn och marknadsvägen.
Relaterade injektionspennor
- Primär verifiering av behållare och vätskeväg
- Kompatibilitet med injektionspennepatroner
- OEM/ODM Injektionspenneteknik
- Fabriks- och kvalitetsmetod
Primärkällor och statusnoteringar
Kontrollera aktuell källkod och versionsstatus innan du konverterar denna guide till projektkrav. En standardsammanfattning ersätter inte den inköpta standarden. ICH Q3E identifieras här som utkast till vägledning i steg 3.
- <1663> USP-bedömning av extraktbara ämnen kopplade till läkemedelsförpacknings-/leveranssystem
- FDA:s vägledning för industrin: Behållarestängningssystem för förpackning av mänskliga läkemedel och biologiska läkemedel
- ISO 10993-18:2020, Kemisk karakterisering av medicintekniska material
- ICH Q3E Extractables and Leachables, steg 2 utkast daterat 2025-08-01
- ICH:s kvalitetsriktlinjer och nuvarande Q3E status
Frågor som köpare också ställer
Nej. Extraktbara ämnen är föreningar som frigörs under definierade laboratorieförhållanden. Lakbara ämnen är föreningar som migrerar in i läkemedelsprodukten under dess faktiska lagrings- och användningsförhållanden.
En deklaration stödjer riskbedömning, men den besvarar kanske inte frågor om processrester, interaktioner, okända föreningar eller migration i den slutliga konfigurationen.
Produktsponsorn eller läkemedelstillverkaren bör äga den produktspecifika exponeringsbedömningen, toxikologiska slutsatserna och strategin för regulatorisk inlämning.
Omvärdera efter relevanta förändringar i material, formulering, kontaktväg, process, sterilisering, leverantör, plats, hållbarhet, dos, rutt eller målmarknad.