
Recensito 2026-10-24 · Per i team di approvvigionamento e sviluppo B2B
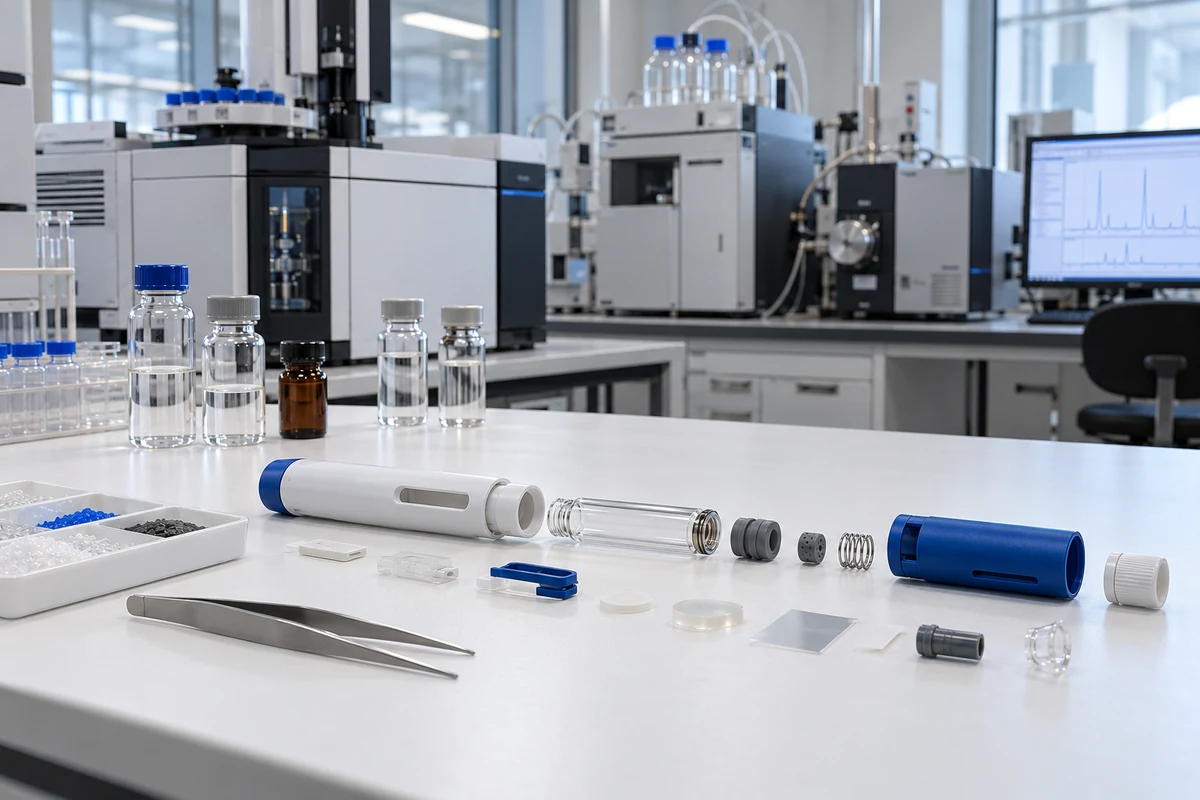
Una valutazione di estrattibili e lisciviati con penna a iniezione inizia con la configurazione finale di somministrazione del farmaco, non con una dichiarazione generica su plastica o metallo. Il team mappa ogni superficie di contatto diretto e indiretto, identifica la composizione del materiale e i residui di produzione, esamina le condizioni di stoccaggio e consegna, e collega ogni incertezza a un'azione analitica o di controllo del fornitore. Gli studi sugli estrattibili aiutano a identificare i composti che possono essere rilasciati in condizioni di laboratorio controllate. Il lavoro sui Leachables esamina i composti che migrano nel prodotto farmacologico durante la sua effettiva durata di conservazione e utilizzo. Lo sponsor del prodotto o il produttore del farmaco possiede la valutazione tossicologica finale, la strategia di test dei prodotti farmaceutali e la conclusione regolatoria. Un fornitore di dispositivi può supportare il lavoro con dati di materiale specifico, dichiarazioni di materiale, informazioni sui processi, campioni controllati e avvisi di modifica. <1663>USP, linee guida FDA per la chiusura dei contenitori e ISO 10993-18 forniscono quadri utili, ma nessuno crea una soglia universale di passaggio per ogni penna, formulazione o mercato. Il piano di studio deve rimanere specifico per il percorso di contatto, la dose, la via, la durata, la popolazione di pazienti e la configurazione finale.
Confine di ambito: Questa pagina supporta B2B materiali e pianificazione delle prove. Non si tratta di consigli medici, di una conclusione tossicologica, di un'approvazione normativa o di una dichiarazione di compatibilità per una configurazione farmaco-dispositivo non specificata.
Input di valutazione per il controllo
- Dati sulla lista dei materiali e sulla composizione dei fornitori pubblicati
- Rotte dirette, indirette e potenziali di contatto di trasferimento
- Formulazione, dosaggio, percorso e ipotesi di esposizione del paziente
- Durata di conservazione, trasporto, conservazione e condizioni di consegna
- Progettazione dell'estrazione, metodi analitici e regole di rendicontazione
- Piano di Leachables e valutazione tossicologica della proprietà
- Gestione di composti sconosciuti e limiti analitici
- Notifica e rivalutazione dei fornitori
Crea una mappa dei contatti prima di ordinare studi analitici
Inizia con un disegno di un dispositivo esploso e un inventario di materiali legato ai numeri di parte rilasciati. Segnano i componenti che entrano in contatto diretto con la formulazione, quelli che toccano il contenitore primario o il percorso di consegna, e le parti vicine che potrebbero contribuire tramite migrazione, volatilizzazione, trasferimento o residui di produzione. La recensione può includere materiali per cartucce, elastomeri di tappo e setto, adesivo per aghi, lubrificante, inchiostro, polimeri stampati, coloranti, superfici metalliche, agenti detergenti e aiuti per l'assemblaggio. Annota la durata del contatto, la temperatura, la superficie, la storia della sterilizzazione o della muffa, l'orientamento della conservazione e se il contatto avviene durante la durata di conservazione o solo durante la consegna. Le dichiarazioni dei fornitori sono input utili, anche se non sostituiscono le prove analitiche quando il rischio richiede un test. ISO 10993-18 offre un quadro di caratterizzazione chimica per materiali di dispositivi medici con contatto corporeo diretto o indiretto. La sua applicabilità dovrebbe essere documentata per l'architettura effettiva della penna. Le parti di alloggiamento senza una via di contatto credibile potrebbero richiedere una motivazione diversa rispetto ai componenti del percorso fluido.
Collegare le condizioni degli estrattibili al rischio realistico di liscivia
Il piano degli estrattivi dovrebbe essere progettato attorno alle domande sollevate dalla mappa dei contatti. Solventi, temperatura, durata e rapporto superficie-superficie necessitano di una logica scientifica che possa rivelare composti plausibili senza creare un profilo chimico irrilevante. I metodi analitici possono riguardare costituenti volatili, semi-volatili, non volatili, elementari e altri componenti specifici del materiale. Prima dell'inizio dello studio dovrebbero essere definite capacità del metodo, controlli in bianco, preparazione del campione, fiducia nell'identificazione e regole di segnalazione. La valutazione dei Leachables considera quindi la formulazione finale, il contenitore, il dispositivo, la durata di conservazione, il trasporto, lo stoccaggio e la sequenza di amministrazione. Le linee guida FDA sulla chiusura dei contenitori descrivono gli studi di estrazione e la valutazione tossicologica come lavori specifici per prodotto influenzati dalla forma dosale, dalla via e dalla dosificazione. USP fornisce un quadro per la valutazione dei sistemi di confezionamento e distribuzione degli estrattibili, lasciando lo studio individuale al produttore del prodotto farmaceutico. Un solo rapporto di laboratorio è incompleto a meno che composti rilevati, incognite e limiti analitici non siano collegati all'esposizione e alla revisione tossicologica.
Controlla le informazioni sui fornitori e le modifiche durante il ciclo di vita del prodotto
Il rischio del materiale può cambiare dopo la verifica se cambiano un prodotto di grado resinoso, formulazione di elastomer, pigmento, adesivo, lubrificante, agente demoldante, processo di pulizia, ciclo di sterilizzazione, sito di produzione o fornitore di sotto-livello. Gli accordi di qualità dovrebbero definire quali modifiche richiedono preavviso, quali informazioni sulla composizione possono essere condivise in segno di riservatezza e come lo sponsor riceve dichiarazioni o campioni aggiornati. I controlli in ingresso dovrebbero confermare l'identità specificata del materiale o del componente senza implicare che un'ispezione di routine possa rilevare ogni cambiamento chimico. Il file di rischio dovrebbe collegare le informazioni del fornitore, le prove analitiche, le conclusioni tossicologiche, il lavoro di stabilità, le deviazioni e le valutazioni delle modifiche alla stessa linea di base di configurazione. ICH Q3E è rilevante perché la sua attuale bozza Step 2 copre estrattibili e lissucciabili provenienti dalla produzione, confezionamento, stoccaggio e consegna, inclusi i componenti dei dispositivi di somministrazione dei farmaci. Al 2026-10 rimane allo Step 3, quindi i team dovrebbero etichettarlo come guida preliminare e verificarne lo stato prima di affidarsi. L'accettazione finale spetta allo sponsor responsabile del prodotto e al percorso di mercato.
Guide correlate per le penne a iniezione
- Verifica del contenitore primario e del percorso del fluido
- Compatibilità tra cartucce di penna a iniezione
- Ingegneria delle penne di iniezione OEM/ODM
- Approccio di fabbrica e qualità
Fonti primarie e note sullo stato
Controlla lo stato attuale della fonte e delle revisioni prima di convertire questa guida in requisiti di progetto. Un riepilogo standard non sostituisce lo standard acquistato. L'ICH Q3E è identificata qui come bozza di linee guida al Passo 3.
- Valutazione USP <1663> dei Estrattivi Associati a Sistemi di Confezione/Distribuzione Farmaceutica
- Linee guida FDA per l'industria: Sistemi di chiusura dei contenitori per l'imballaggio di farmaci e biologici per esseri umani
- ISO 10993-18:2020, Caratterizzazione chimica dei materiali dei dispositivi medici
- ICH Q3E Estrattibili e Lessivabili, Fase 2 bozza datata 2025-08-01
- Linee guida sulla qualità dell'ICH e stato attuale Q3E
Domande che fanno anche gli acquirenti
No. I estrattibili sono composti rilasciati in condizioni di laboratorio definite. I leachable sono composti che migrano nel prodotto farmaceutico nelle sue condizioni effettive di stoccaggio e utilizzo.
Una dichiarazione supporta la valutazione del rischio, ma potrebbe non rispondere a domande su residui di processo, interazioni, composti sconosciuti o migrazione nella configurazione finale.
Lo sponsor del prodotto o il produttore di farmaci dovrebbe possedere la valutazione dell'esposizione specifica per prodotto, la conclusione tossicologica e la strategia di presentazione regolatoria.
Rivalutare dopo modifiche rilevanti a materiali, formulazione, percorso di contatto, processo, sterilizzazione, fornitore, sito, durata di conservazione, dose, percorso o mercato target.