
Critiqué 2026-10-24 · Pour les équipes d’achats et de développement B2B
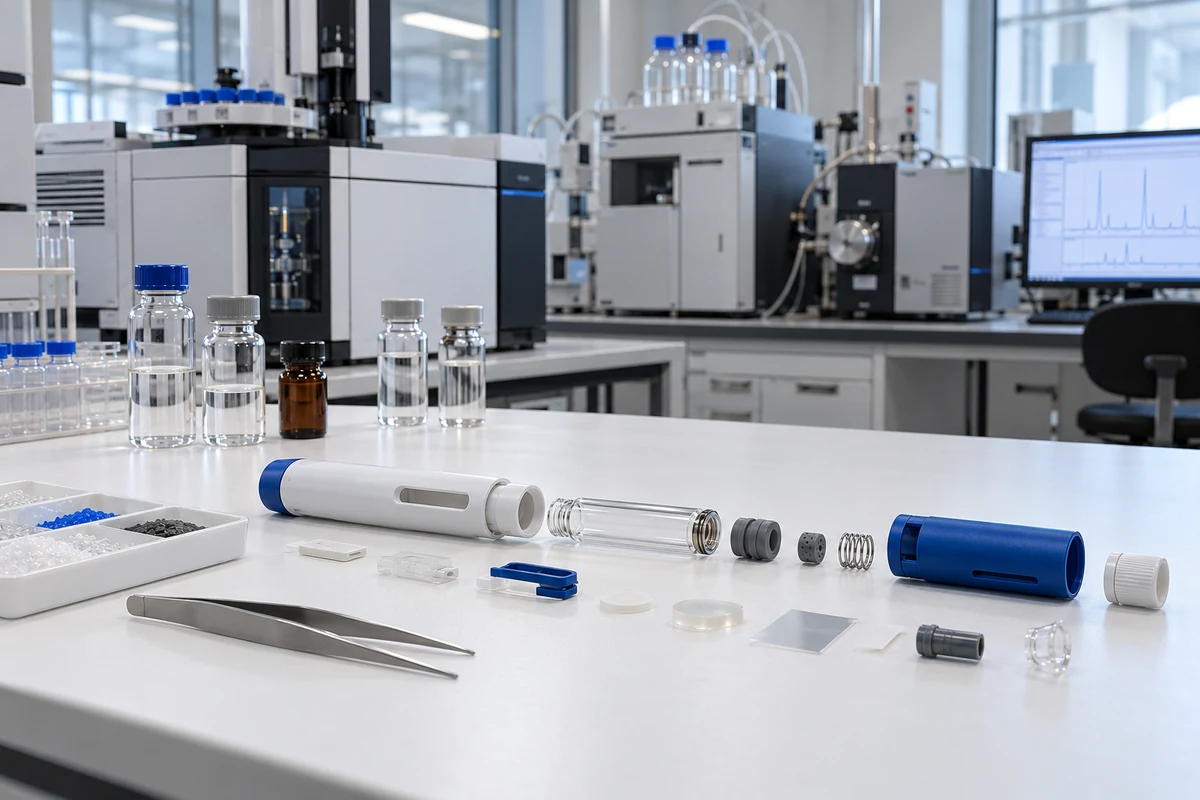
Une évaluation des extractibles et lixiviables d’un stylo d’injection commence par la configuration finale d’administration du médicament, et non par une déclaration générique concernant le plastique ou le métal. L’équipe cartographie chaque surface de contact direct et indirect, identifie la composition des matériaux et les résidus de fabrication, examine les conditions de stockage et de livraison, et relie chaque incertitude à une action analytique ou de contrôle fournisseur. Les études sur les extractibles aident à identifier les composés pouvant être libérés dans des conditions de laboratoire contrôlées. Les travaux sur les lixiviables examinent les composés qui migrent vers le produit médicamenteux durant sa durée de conservation et son utilisation. Le sponsor du produit ou le fabricant de médicaments est responsable de l’évaluation toxicologique finale, de la stratégie de test des produits pharmaceutiques et de la conclusion réglementaire. Un fournisseur de dispositifs peut soutenir le travail avec des données de type « bill of materials, des déclarations de matériaux, des informations sur les procédés », des échantillons contrôlés et des avis de modification. <1663>USP, directives FDA sur la fermeture des contenants et ISO 10993-18 fournissent des cadres utiles, mais aucun ne crée un seuil universel de passage pour chaque stylo, formulation ou marché. Le plan d’étude doit rester spécifique au chemin de contact, à la dose, à la route, à la durée, à la population de patients et à la configuration finale.
Limite de portée : Cette page soutient B2B la planification des matériaux et des preuves. Il ne s’agit ni d’un avis médical, ni d’une conclusion toxicologique, ni d’une approbation réglementaire ni d’une déclaration de compatibilité pour une configuration médicament-dispositif non nommée.
Entrées d’évaluation à contrôler
- Données de la liste des matériaux et de composition des fournisseurs publiées
- Routes de contact directes, indirectes et potentielles de transfert
- Formulation, dose, voie et hypothèses d’exposition du patient
- Durée de vie, transport, stockage et conditions de livraison
- Conception d’extraction, méthodes analytiques et règles de rapport
- Plan de lixiviation et évaluation toxicologique de la propriété
- Traitement des composés inconnus et des limites analytiques
- Déclencheurs de notification et de réévaluation des fournisseurs
Construisez une carte de contact avant de commander des études analytiques
Commencez par un dessin d’appareil explosé et un inventaire de matériaux lié aux numéros de pièce libérés. Marque les composants qui touchent directement la formulation, les composants qui touchent le conteneur principal ou le chemin de livraison, et les pièces proches qui pourraient contribuer par migration, volatilisation, transfert ou résidus de fabrication. L’examen peut inclure les matériaux des cartouches, les élastomères de bouchon et de cloisons, les adhésifs pour aiguilles, le lubrifiant, l’encre, les polymères moulés, les colorants, les surfaces métalliques, les agents nettoyants et les aides à l’assemblage. Notez la durée du contact, la température, la surface, l’historique de la stérilisation ou de la moisissure, l’orientation du stockage et si le contact survient pendant la durée de conservation ou seulement pendant la livraison. Les déclarations des fournisseurs sont des intrants utiles, bien qu’elles ne remplacent pas les preuves analytiques lorsque le risque justifie des tests. ISO 10993-18 propose un cadre de caractérisation chimique pour les matériaux de dispositifs médicaux avec contact direct ou indirect avec le corps. Son applicabilité doit être documentée pour l’architecture du stylet elle-même. Les pièces de logement sans route de contact crédible peuvent nécessiter une justification différente de celle des composants à trajet fluide.
Relier les conditions des extractibles au risque réaliste de lixiviation
Le plan des extractibles doit être conçu en fonction des questions soulevées par la carte de contact. Les solvants, la température, la durée et le rapport surface-surface nécessitent une justification scientifique capable de révéler des composés plausibles sans créer un profil chimique non pertinent. Les méthodes analytiques peuvent traiter des constituants volatils, semi-volatils, non volatils, élémentaires et autres composants spécifiques à chaque matériau. La capacité de la méthode, les contrôles blancs, la préparation de l’échantillon, la confiance en l’identification et les règles de rapport doivent être définies avant le début de l’étude. L’évaluation des Leachables prend ensuite en compte la formulation finale, le contenant, l’appareil, la durée de conservation, le transport, le stockage et la séquence d’administration. Les directives de fermeture des contenants de la FDA décrivent les études d’extraction et l’évaluation toxicologique comme des travaux spécifiques au produit influencés par la forme posale, la voie et le dosage. USP fournit un cadre pour l’évaluation des extractibles des systèmes d’emballage et de distribution tout en laissant l’étude individuelle au fabricant du produit pharmaceutique. Un rapport de laboratoire seul est incomplet à moins que des composés, des inconnues et des limites analytiques détectées ne soient reliés à l’exposition et à l’examen toxicologique.
Contrôler les informations des fournisseurs et les évolutions tout au long du cycle de vie du produit
Le risque du matériau peut évoluer après vérification si un fournisseur de qualité résine, de formulation d’élastomère, de pigment, d’adhésif, de lubrifiant, d’agent démoulant, de procédé de nettoyage, de cycle de stérilisation, de site de fabrication ou de sous-niveau change. Les accords de qualité doivent définir quels changements nécessitent un préavis, quelles informations sur la composition peuvent être partagées en confidentialité, et comment le sponsor reçoit les déclarations ou échantillons mis à jour. Les commandes entrantes doivent confirmer l’identité du matériau ou du composant spécifié sans impliquer qu’une inspection de routine puisse détecter chaque changement chimique. Le fichier de risque doit relier les informations fournisseurs, les preuves analytiques, les conclusions toxicologiques, le travail de stabilité, les écarts et les évaluations de modifications à la même base de configuration. ICH Q3E est pertinent car son projet actuel de l’étape 2 couvre les extractibles et les lixiviables issus de la fabrication, de l’emballage, du stockage et de la livraison, y compris les composants des dispositifs de délivrance de médicaments. À l’2026-10, il reste à l’étape 3, donc les équipes doivent l’étiqueter comme un projet de guidance et vérifier son statut avant de s’y appuyer. L’acceptation finale relève du sponsor produit responsable et du parcours du marché.
Guides pour stylos d’injection associés
- Vérification du conteneur primaire et du chemin du fluide
- Compatibilité entre cartouches de stylo d’injection
- OEM/ODM Ingénierie des stylos d’injection
- Approche usine et qualité
Sources primaires et notes de statut
Vérifiez la source actuelle et l’état des révisions avant de convertir ce guide en exigences du projet. Un résumé standard ne remplace pas le standard acheté. Le Q3E de l’ICH est ici identifié comme un projet de directives à l’étape 3.
- Évaluation USP <1663> des extractibles associés aux systèmes d’emballage/distribution pharmaceutiques
- Directives de la FDA pour l’industrie : systèmes de fermeture de contenants pour l’emballage de médicaments et de produits biologiques humains
- ISO 10993-18 : 2020, Caractérisation chimique des matériaux de dispositifs médicaux
- ICH Q3E Extractables et Leachables, étape-2 brouillon daté 2025-08-01
- Lignes directrices de qualité de l’ICH et statut actuel Q3E
Questions que les acheteurs posent également
Non. Les extractibles sont des composés libérés dans des conditions de laboratoire définies. Les lixiviables sont des composés qui migrent vers le produit médicamenteux lors de ses conditions réelles de stockage et d’utilisation.
Une déclaration soutient l’évaluation des risques, mais elle peut ne pas répondre aux questions concernant les résidus de procédé, les interactions, les composés inconnus ou la migration dans la configuration finale.
Le sponsor du produit ou le fabricant de médicaments doit être responsable de l’évaluation d’exposition spécifique au produit, de la conclusion toxicologique et de la stratégie de soumission réglementaire.
Réévaluez après modifications pertinentes des matériaux, formulation, voie de contact, procédé, stérilisation, fournisseur, site, durée de conservation, dose, itinéraire ou marché cible.