
Revisto 2026-10-24 · Para B2B equipas de aquisições e desenvolvimento
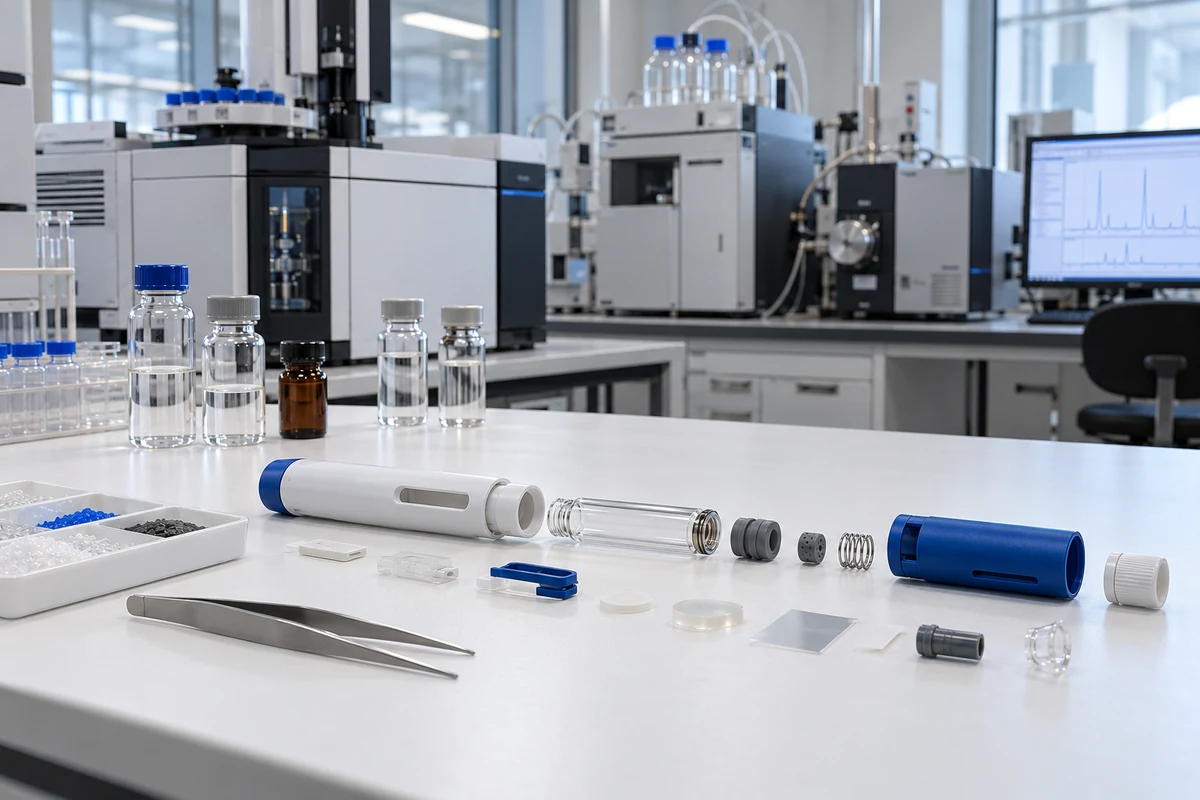
Uma avaliação de extraíveis e lixiviáveis com caneta de injeção começa com a configuração final de administração do medicamento, não com uma declaração genérica sobre plástico ou metal. A equipa mapeia todas as superfícies de contacto direto e indireto, identifica a composição do material e os resíduos de fabrico, analisa as condições de armazenamento e entrega, e liga cada incerteza a uma ação analítica ou de controlo do fornecedor. Os estudos de extraíveis ajudam a identificar compostos que podem ser libertados em condições laboratoriais controladas. O trabalho sobre lixiviáveis examina compostos que migram para o produto farmacêutico durante a sua vida útil e uso. O patrocinador do produto ou fabricante do medicamento detém a avaliação toxicológica final, a estratégia de testes de produtos farmacêuticos e a conclusão regulatória. Um fornecedor de dispositivos pode apoiar o trabalho com dados de listas de materiais, declarações de materiais, informações de processo, amostras controladas e avisos de alteração. USP<1663>, orientações de fecho de recipientes da FDA e ISO 10993-18 fornecem estruturas úteis, mas nenhuma cria um limiar universal de aprovação para cada caneta, formulação ou mercado. O plano de estudo deve manter-se específico para o percurso de contacto, dose, rota, duração, população de pacientes e configuração final.
Limite de âmbito: Esta página apoia B2B materiais e planeamento de evidências. Não é um conselho médico, uma conclusão toxicológica, aprovação regulatória ou uma declaração de compatibilidade para uma configuração medicamento-dispositivo não identificada.
Inputs de avaliação para controlo
- Dados divulgados sobre a lista de materiais e a composição dos fornecedores
- Rotas diretas, indiretas e potenciais de contacto de transferência
- Formulação, dosagem, rota e suposições de exposição do paciente
- Vida útil, transporte, armazenamento e condições de entrega
- Design de extração, métodos analíticos e regras de reporte
- Propriedade do plano de lixiviações e avaliação toxicológica
- Tratamento de compostos desconhecidos e limites analíticos
- Notificação e reavaliação do fornecedor desencadeadores
Construa um mapa de contactos antes de encomendar estudos analíticos
Comece com um desenho de dispositivo detonado e um inventário de materiais ligado aos números de peça libertados. Marcar componentes que contactam diretamente a formulação, componentes que contactam o recipiente primário ou caminho de entrega, e partes próximas que podem contribuir através da migração, volatilização, transferência ou resíduos de fabrico. A análise pode incluir materiais de cartucho, elastómeros de tampão e septo, adesivo para agulhas, lubrificante, tinta, polímeros moldados, corantes, superfícies metálicas, agentes de limpeza e auxiliares de montagem. Registe a duração do contacto, temperatura, área superficial, histórico de esterilização ou bolor, orientação do armazenamento e se o contacto ocorre durante a validade ou apenas durante a entrega. As declarações dos fornecedores são inputs úteis, embora não substituam a evidência analítica quando o risco justifica testes. O ISO 10993-18 oferece um quadro de caracterização química para materiais de dispositivos médicos com contacto direto ou indireto com o corpo. A sua aplicabilidade deve ser documentada para a arquitetura real da caneta. Peças de carcaça sem rota de contacto credível podem necessitar de uma justificação diferente dos componentes do caminho do fluido.
Ligue condições extraíveis ao risco realista de lixiviações
O plano de extraíveis deve ser desenhado em torno das questões levantadas pelo mapa de contactos. Solventes, temperatura, duração e relação superfície-área precisam de uma justificação científica que possa revelar compostos plausíveis sem criar um perfil químico irrelevante. Os métodos analíticos podem abranger constituintes voláteis, semi-voláteis, não voláteis, elementares e outros materiais específicos. A capacidade do método, os controlos em branco, a preparação da amostra, a confiança na identificação e as regras de reporte devem ser definidas antes do início do estudo. A avaliação dos Leachables considera então a formulação final, o contentor, o dispositivo, a vida útil, o transporte, o armazenamento e a sequência de administração. As orientações da FDA para o fecho de recipientes descrevem os estudos de extração e a avaliação toxicológica como trabalhos específicos de produto influenciados pela forma dosável, via e dosagem. O USP fornece um quadro para a avaliação de extraíbles dos sistemas de embalagem e entrega, deixando o estudo individual ao fabricante do produto farmacêutico. Um relatório laboratorial por si só é incompleto, a menos que compostos detetados, incógnitas e limites analíticos estejam ligados à exposição e à revisão toxicológica.
Controlar a informação dos fornecedores e as alterações ao longo do ciclo de vida do produto
O risco do material pode mudar após verificação se um fornecedor de grau de resina, formulação de elastómero, pigmento, adesivo, lubrificante, agente desmoldante, processo de limpeza, ciclo de esterilização, local de fabrico ou fornecedor de subnível mudar. Os acordos de qualidade devem definir quais as alterações que requerem aviso prévio, que informações de composição podem ser partilhadas em confidencialidade e como o patrocinador recebe declarações ou amostras atualizadas. Os controlos recebidos devem confirmar a identidade especificada do material ou componente sem implicar que a inspeção rotineira pode detetar todas as alterações químicas. O ficheiro de risco deve ligar informações do fornecedor, evidências analíticas, conclusões toxicológicas, trabalho de estabilidade, desvios e avaliações de alterações à mesma linha de base de configuração. O Q3E ICH é relevante porque o seu atual rascunho do Step 2 abrange extraíbles e lixiviáveis provenientes da fabricação, embalagem, armazenamento e entrega, incluindo componentes de dispositivos de administração de fármacos. Até 2026-10 mantém-se no Passo 3, por isso as equipas devem rotulá-lo como orientação preliminar e verificar o seu estado antes de confiar nele. A aceitação final pertence ao patrocínio responsável do produto e ao percurso de mercado.
Guias relacionados com canetas de injeção
- Verificação do Caminho do Recipiente Primário e do Fluido
- Compatibilidade com cartuchos de caneta de injeção
- OEM/ODM Engenharia de Canetas de Injeção
- Abordagem de Fábrica e Qualidade
Fontes primárias e notas de estado
Verifique a fonte atual e o estado da revisão antes de converter este guia em requisitos do projeto. Um resumo padrão não substitui o padrão adquirido. A Q3E do ICH é aqui identificada como um rascunho de orientação no Step 3.
- Avaliação USP <1663> de Extraíveis Associados a Sistemas de Embalagem/Entrega de Farmacêuticos
- Orientação da FDA para a Indústria: Sistemas de Fecho de Recipientes para Embalagem de Medicamentos e Biológicos Humanos
- ISO 10993-18:2020, Caracterização química de materiais de dispositivos médicos
- ICH Q3E Extractables and Leachables, Passo 2 rascunho datado de 2025-08-01
- Diretrizes de Qualidade do ICH e estado atual Q3E
Perguntas que os compradores também fazem
Não. Os extraíveis são compostos libertados sob condições laboratoriais definidas. Os lixiviáveis são compostos que migram para o produto farmacêutico nas suas condições reais de armazenamento e uso.
Uma declaração suporta a avaliação de risco, mas pode não responder a perguntas sobre resíduos de processo, interações, compostos desconhecidos ou migração na configuração final.
O patrocinador do produto ou fabricante do medicamento deve ser responsável pela avaliação de exposição específica do produto, conclusão toxicológica e estratégia de submissão regulatória.
Reavalie após alterações relevantes nos materiais, formulação, caminho de contacto, processo, esterilização, fornecedor, local, vida útil, dose, rota ou mercado-alvo.