
Posição em fabrico e qualidade
Hytanbio Tech foi fundada em Hong Kong em 2026 para o desenvolvimento global de negócios. A empresa reporta uma base de produção comercial interna estabelecida em 2014 em Shaoxing, China Continental, apoiada por um centro de I&D de mais de 4,000 metros quadrados. Para projetos de canetas de injeção, a afirmação relevante não é apenas o tamanho de uma instalação, mas se o local, equipamento, controlos de processo e registos de qualidade selecionados cobrem a configuração exata do dispositivo. HYTANBIO apresenta, portanto, a capacidade de fabrico como um tema de verificação de projetos. Os compradores podem solicitar o nome da entidade, âmbito do local, documentos do sistema de qualidade aplicáveis, fluxo de processo, plano de inspeção, abordagem de rastreabilidade e provas específicas do produto antes da aprovação comercial.
Desde peças moldadas até montagem controlada
Um programa típico de dispositivo pode envolver carcaças moldadas por injeção ou usinadas, molas e fixadores adquiridos, componentes de interface de cartucho, impressão ou acabamento de superfície, submontagem, montagem final, verificações funcionais, embalagem e libertação. O percurso real depende da plataforma e se o dispositivo é mecânico, eletrónico, reutilizável ou de uso único. As características críticas são identificadas através do processo de risco e especificação do projeto. As verificações recebidas, em processo e finais são então alinhadas a essas características, em vez de dependerem apenas da inspeção visual. Quando um processo é terceirizado, são definidas a qualificação dos fornecedores, especificações, critérios de entrada e responsabilidades de rastreabilidade. Os registos de produção estão ligados à configuração e lote aprovados para que as alterações possam ser avaliadas e investigadas.
Prova de qualificação e verificação de certificados
HYTANBIO reporta uma certificação ISO 9001:2015 de gestão da qualidade. Os compradores devem verificar a cópia do certificado, a entidade legal, o endereço do local, o organismo certificador, a acreditação, o âmbito e a validade antes de confiarem na reivindicação. Outros termos como ISO 13485, GMP, CE ou FDA podem referir-se a diferentes entidades, locais, sistemas, produtos ou funções regulatórias e não são apresentados como aprovações gerais neste site sem provas específicas do dispositivo. O pacote de qualificação é elaborado em torno do programa pretendido e pode incluir certificados da empresa disponíveis, informações sobre materiais, registos de inspeção, resultados de testes e provas de rastreabilidade. A autorização de mercado e as responsabilidades de combinação de produto continuam a depender do dispositivo final, produto medicinal, fabricante legal e jurisdição de destino.
Exemplos e referências de produção
As fotografias abaixo são amostras fornecidas pela empresa e referências de manuseamento. Demonstram formatos, materiais e opções de acabamento; não são prova de um produto médico lançado ou de uma certificação específica.
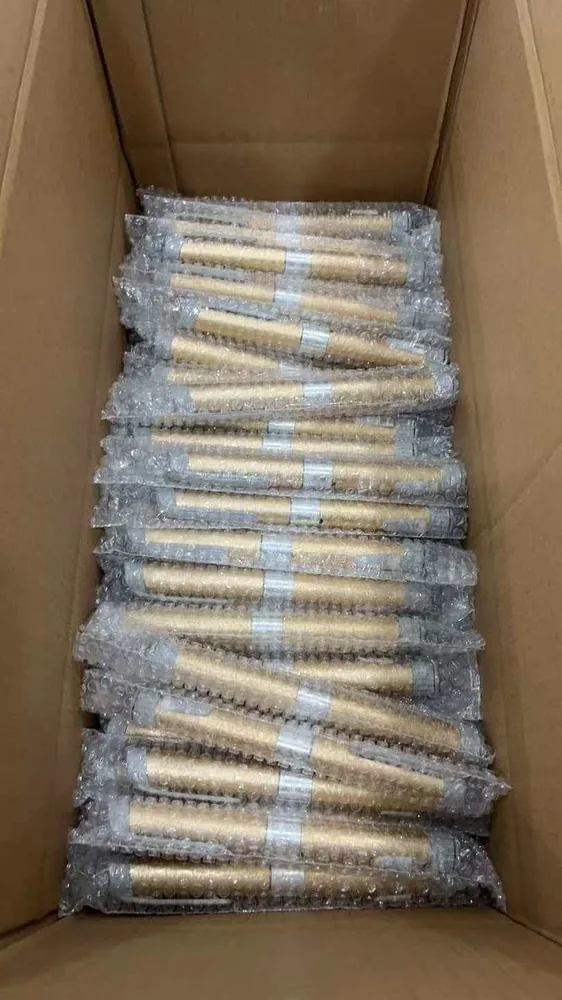
Amostras de canetas de injeção embaladas a granel
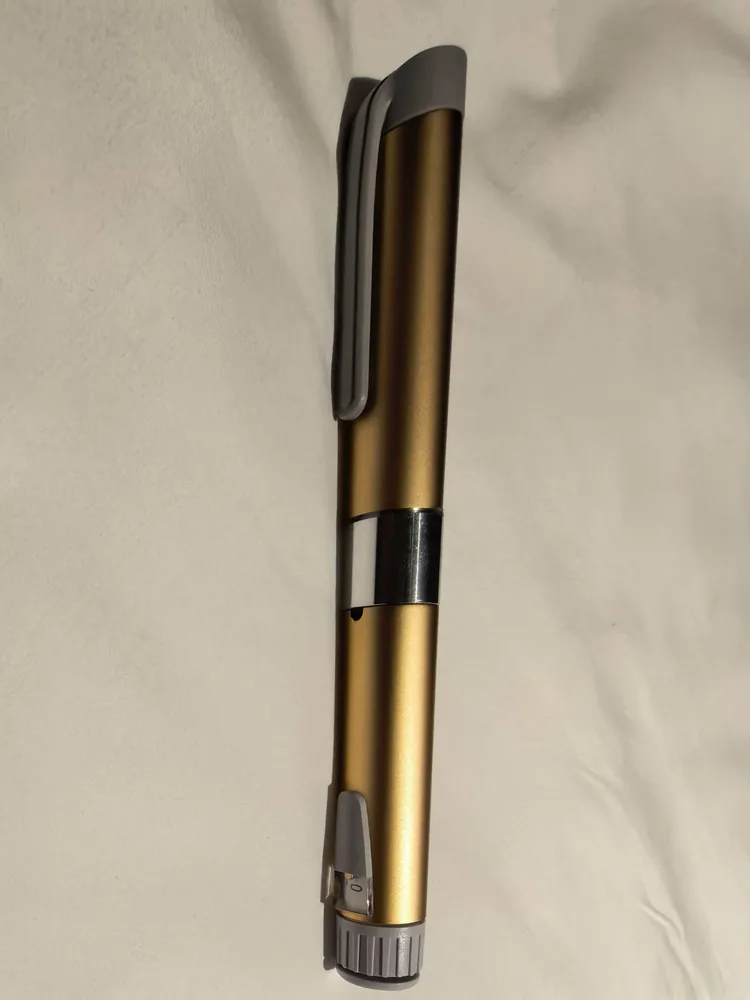
Amostra de caneta metálica reutilizável
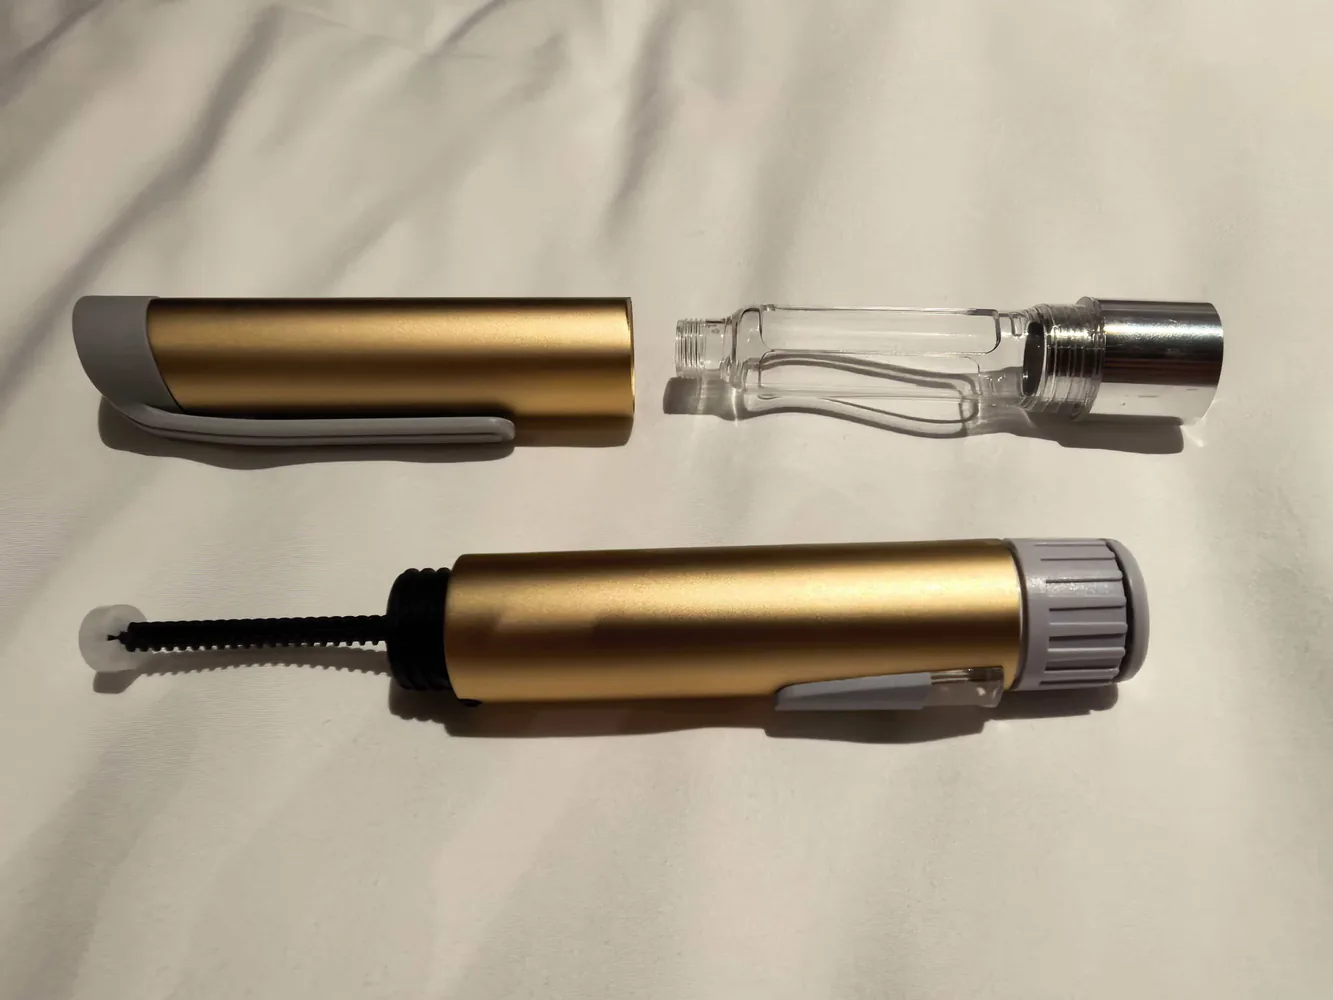
Conjunto de componentes da caneta de injeção
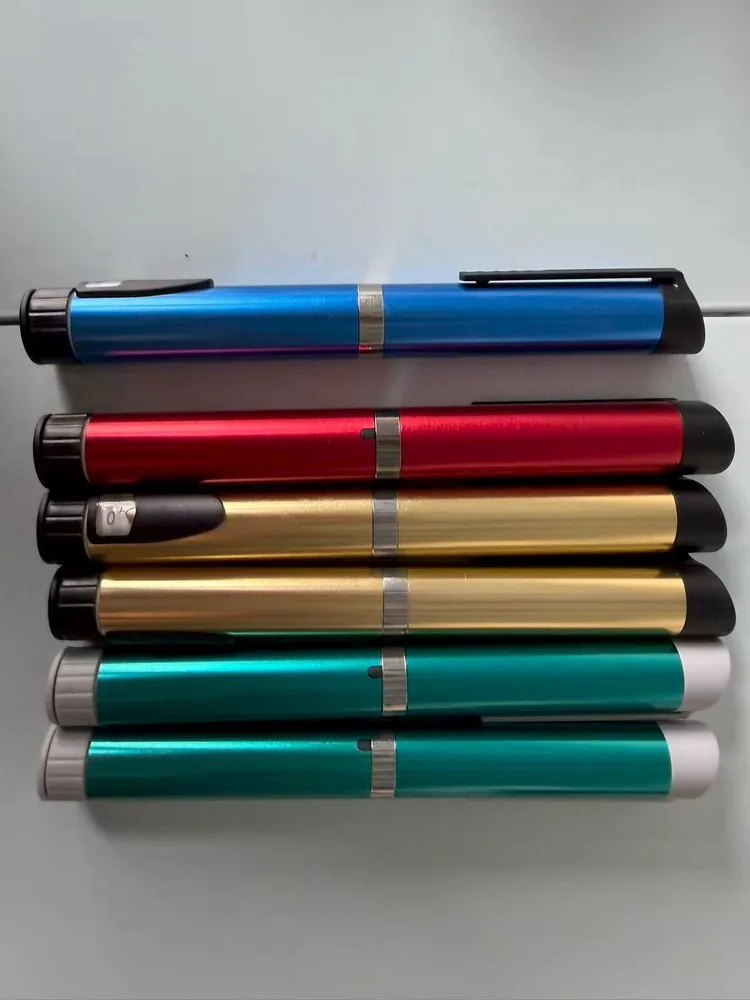
Gama de amostras de cor e acabamento
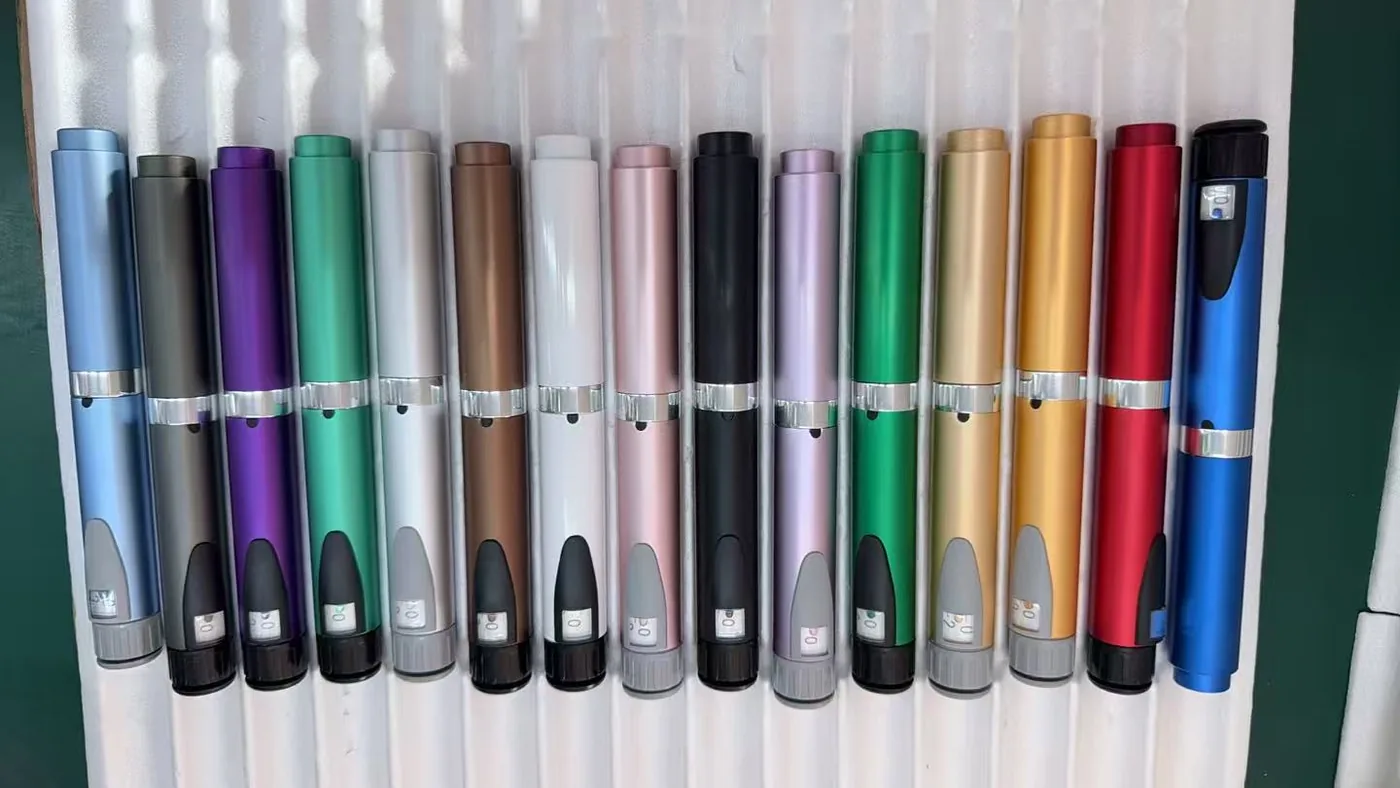
Seleção de amostras de canetas de injeção
Opções de cor da carcaça do injetor de caneta
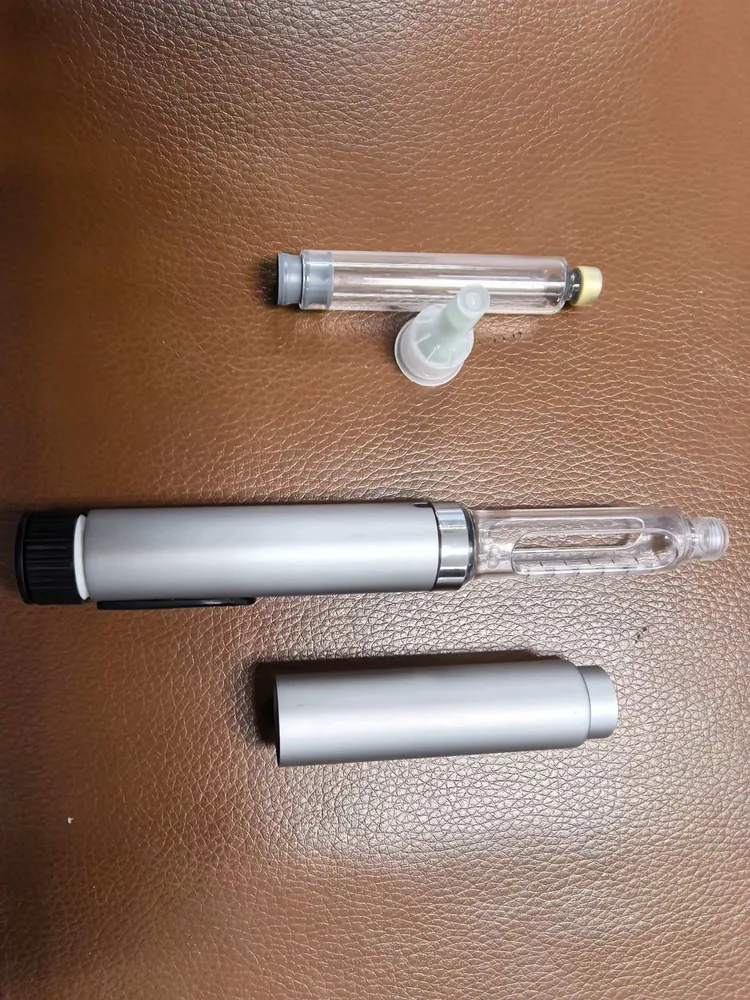
Amostra de interface de cartucho
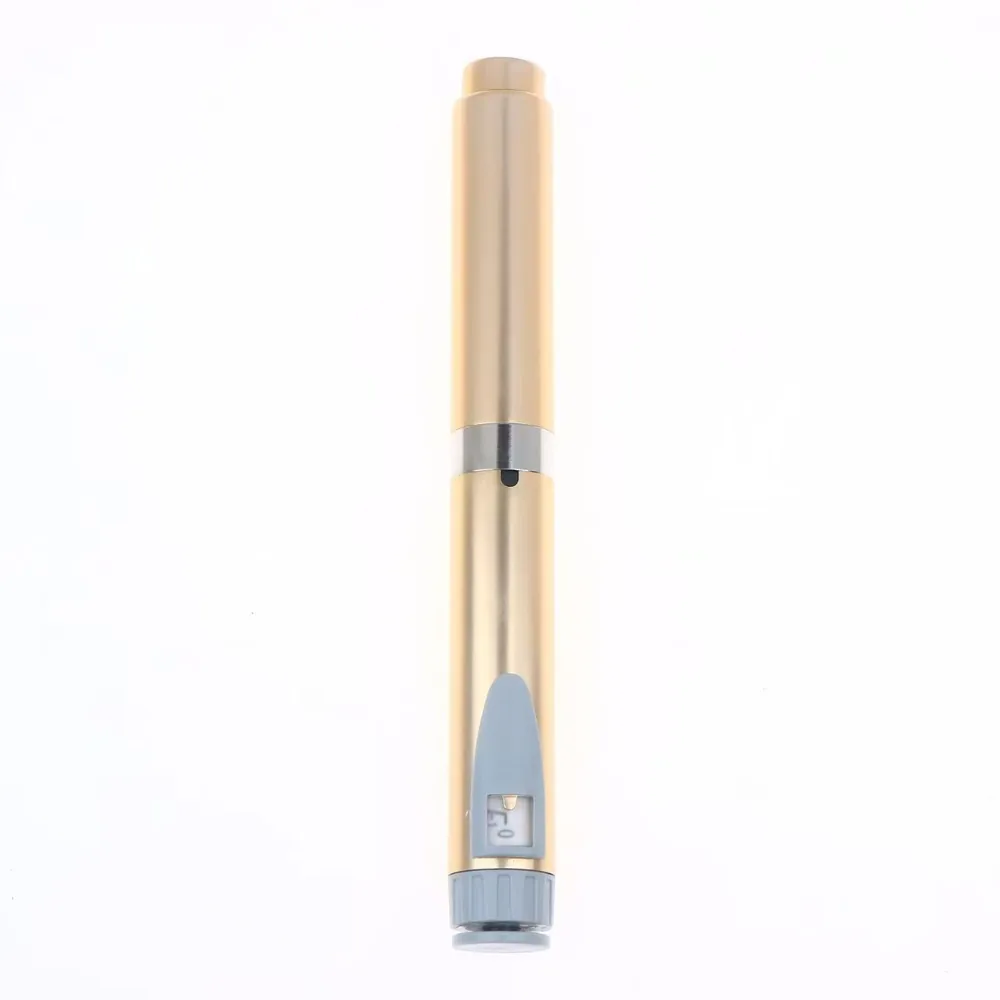
Amostra de caneta reutilizável com acabamento dourado
O que os compradores devem auditar
Uma auditoria útil de fornecedores deve testar evidências em vez de contar logótipos. Confirme as entidades legais e os locais envolvidos; rever o âmbito do sistema de qualidade; seguir um lote de gravações desde o material de entrada até ao lançamento; inspecionar a calibração e os controlos de manutenção; examinar registos de não conformidade, ações corretivas e controlo de alterações; verificar o treino para operações relevantes; e comparar a amostra aprovada com desenhos, critérios de inspeção e registos de embalagem. Para dispositivos personalizados, reveja também a rastreabilidade de entrada de design, controlos de fornecedores, estado das ferramentas, controlos de software ou eletrónicos quando aplicável, e critérios de transferência. O plano de auditoria deve refletir o risco do dispositivo e as responsabilidades atribuídas no projeto, e não uma lista de verificação genérica copiada de um produto não relacionado.
Desde a evidência de design até à produção controlada
Uma caneta de injeção pronta para produção necessita de rastreabilidade desde os requisitos de design e controlos de risco até às especificações divulgadas, controlos de fornecedores, parâmetros de montagem, métodos de inspeção e gestão de alterações. Os guias ligados cobrem Teste de Precisão da Dose da Caneta de Injeção: Plano de Verificação ISO 11608-1, Responsabilidades do Produto Combinado de Canetas de Injeção da FDA vs UE, Verificação do Recipiente Primário da Caneta de Injeção e do Caminho Integrado do Fluido, Transferência de Design de Canetas de Injeção e Validação de Processos ao abrigo do QMSR da FDA. Utilize-as para distinguir a evidência inicial de viabilidade da verificação formal, definir o recipiente e o percurso integrado do fluido, identificar os limites de responsabilidade dos EUA e da UE, e planear a transferência de design ao abrigo do atual Regulamento do Sistema de Gestão da Qualidade da FDA. Estes tópicos estão ligados: a variação do recipiente ou do tampão pode afetar a força motriz e a entrega da dose, enquanto uma alteração não avaliada de equipamento ou fornecedor pode invalidar provas previamente aceites. A validação final e a estratégia regulatória pertencem ao fabricante responsável e ao patrocinador do produto. HYTANBIO pode suportar fixtures, amostras, registos de dispositivos e industrialização dentro de uma matriz de responsabilidade acordada e uma linha base de configuração.
Controlo de alterações de materiais e fornecedores
A evidência de segurança química pode ser afetada por alterações em resina, elastómero, adesivo, lubrificante, pigmento, limpeza, esterilização ou fornecimento sub-nível. Crítica Extraíveis e Lixiviáveis em Pen de Injeção: Avaliação de Risco de Materiais para uma estrutura prática de mapa de contacto e avaliação da mudança. A inspeção recebida, as declarações de fornecedores e os estudos analíticos servem propósitos diferentes, pelo que o plano de qualidade deve ligar cada registo à configuração divulgada e definir quando é necessária uma reavaliação.
Perguntas frequentes sobre compras
Este site não faz uma afirmação geral ISO 13485. Solicite e verifique o certificado exato, a entidade, o local, o âmbito e a validade do projeto.
A empresa reporta ISO 9001:2015 certificação; Os compradores devem verificar o certificado de apoio antes de recorrerem à confiança.
O âmbito e o calendário da auditoria podem ser discutidos para projetos qualificados sob acordos de confidencialidade e comerciais adequados.
Não. Mostram apenas os formatos e referências de acabamento. A evidência de produção provém dos registos controlados do projeto.
Os requisitos de rastreabilidade e os registos são definidos para a plataforma exata, cadeia de abastecimento e contrato.