
Revisto 2026-10-23 · Para B2B equipas de aquisições e desenvolvimento
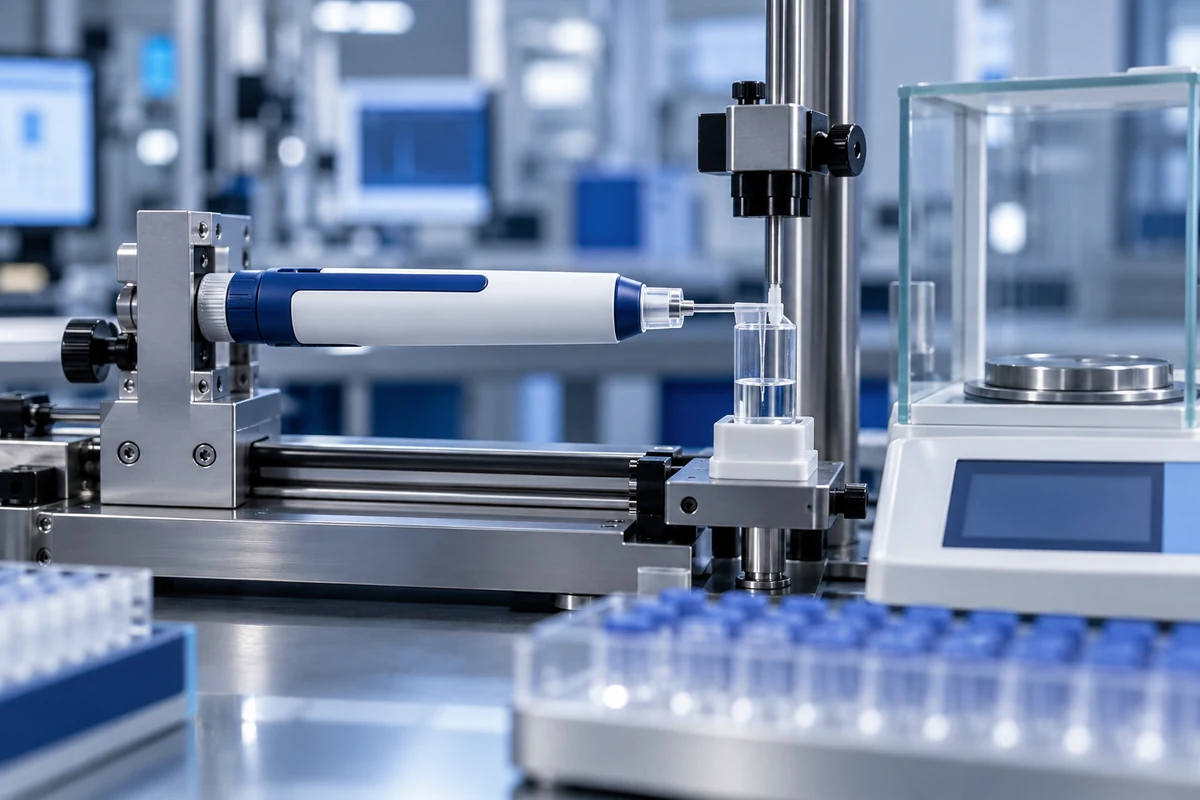
A precisão da dose da caneta de injeção não pode ser estabelecida por um resultado de banco ou por um cálculo de mecanismo nominal. Um plano de verificação defensável começa com a gama de dose pretendida, incrementos, recipiente primário, propriedades do fluido, configuração da agulha, limites ambientais e estado do ciclo de vida. Depois define amostras representativas, pré-condicionamento, incerteza da medição, procedimento de administração, tratamento estatístico e critérios de aceitação antes do início dos testes. ISO 11608-1:2022 é a referência internacional central para requisitos e métodos de teste para sistemas de injeção baseados em agulha, enquanto a orientação da FDA para injetores de caneta explica a informação de desempenho esperada para sistemas de entrega de medicamentos e produtos biológicos. O protocolo exato pertence ainda ao fabricante responsável e ao patrocinador do produto porque a norma não substitui a análise de risco específica do produto, a estratégia de produtos combinados ou os requisitos de submissão no mercado. HYTANBIO podem suportar fixações de dispositivos, amostras de engenharia e planeamento de verificação; A aceitação final e as conclusões regulatórias devem estar ligadas à configuração controlada medicamento-dispositivo.
Limite de âmbito: Esta página é um guia B2B de engenharia e planeamento de evidências. Não é aconselhamento médico, aprovação regulatória, oferta de medicamento ou declaração de compatibilidade para uma configuração não identificada.
Entradas de decisão para o controlo
- Intervalo de dose, incrementos e estado final do conteúdo
- Tolerâncias controladas do recipiente primário e do tampão
- Densidade, viscosidade e temperatura do fluido de teste
- Instruções de agulha, primário, orientação e tempo de espera
- Ciclo de vida, transporte e condicionamento ambiental
- Incerteza da medição e adequação do equipamento
- Tamanho da amostra e justificação estatística
- Regras de desvio, reteste e controlo de alterações
Defina a medição antes de selecionar um método de teste
A precisão da dose é uma saída do sistema, pelo que o protocolo deve indicar exatamente o que está a ser medido e sob que condições. As entradas normalmente incluem a dose mínima, intermédia e máxima selecionável; volume de dose fixa quando relevante; aumento de dose; estado de enchimento do contentor; densidade ou viscosidade do fluido; especificação da agulha; instrução de preparação; manter o tempo; orientação para injeção; temperatura e humidade; e se a unidade é nova, condicionada ou num ponto definido do ciclo de vida. A medição gravimétrica só pode ser convertida em volume quando a densidade do fluido e o desempenho do balanço forem controlados. O método de teste deve abordar evaporação, gotículas retidas, entrega incompleta e temporização do operador. Para canetas multi-dose, primeira, média e última doses utilizáveis podem criar diferentes condições de força e viagem. Para sistemas de dose única, a ativação, inserção da agulha, completamento da entrega e abertura do escudo podem afetar o resultado. Estes inputs devem ser rastreados até requisitos de design e controlos de risco antes da aprovação do tamanho da amostra ou dos limites de aceitação.
Construir uma matriz de verificação estatisticamente defensável
Uma matriz de verificação deve ligar cada requisito de projeto a uma condição de teste, justificação do exemplo, método, critério de aceitação e titular do registo. Deve abranger variantes dimensionais e de materiais, tolerância de recipientes e tampões, gama de propriedades do fluido, condicionamento de armazenamento e transporte, orientação, lotes de agulhas, ciclo de vida do mecanismo e variações previsíveis relacionadas com o utilizador que possam afetar a entrega. O plano de amostragem deve ser justificado para a alegação feita; Uma verificação de triagem de engenharia não é o mesmo que a verificação de projeto. A adequação do sistema de medição inclui o estado de calibração, resolução, repetibilidade, reprodutibilidade e incerteza em relação ao erro permitido. São necessárias regras pré-definidas para execuções inválidas, avarias do dispositivo, valores atípicos e retestes, para que os resultados não sejam selecionados posteriormente. Quando uma plataforma é personalizada, a equipa deve identificar quais as evidências legadas que permanecem aplicáveis e quais as interfaces que requerem novos testes. O relatório final deve preservar dados brutos, identificadores de configuração, desvios e uma conclusão limitada ao estado de projeto testado.
Liga os resultados da dose ao controlo de risco, usabilidade e alterações
Um resultado numérico de passagem não elimina todos os riscos de entrega. A equipa deve rever a precisão da dose com força de ativação, erros de mostrador ou definição, priming, feedback de dose incompleta, fixação da agulha, tempo de espera e compreensão do utilizador. O ficheiro de risco deve identificar como pode ocorrer uma subadministração, sobre-entrega, dose perdida ou dose repetida não intencional e que controlos de design ou rotulagem abordam a sequência. As conclusões dos fatores humanos podem desencadear condições adicionais de uso simulado mesmo quando o método básico do laboratório é aprovado. O controlo de alterações deve definir quando novos lotes de contentores, revestimentos de tampão, lubrificante, especificação da agulha, mola, componentes de acionamento, dimensões moldadas, equipamentos de montagem ou software necessitam de avaliação de impacto e possível reverificação. O rascunho de orientação da FDA sobre os Resultados Essenciais da Administração de Medicamentos pode ser usado como referência técnica para identificar resultados críticos para a entrega, mas é explicitamente um rascunho e não para implementação. Os patrocinadores do produto devem alinhar o conjunto final de evidências com o percurso de mercado atual e a estratégia de submissão.
Guias de engenharia relacionados
Guia de Compatibilidade de Cartuchos · Guia de Fatores Humanos · OEM/ODM Engenharia
Fontes primárias e notas de estado
Utilize a fonte oficial atual e o seu estado de revisão ao converter este guia em requisitos do projeto. Os resumos de normas não substituem a norma adquirida, e uma fonte identificada como rascunho não é vinculativa nem para implementação.
- ISO 11608-1:2022 — Sistemas de injeção baseados em agulhas, Parte 1
- FDA — Considerações Técnicas para Caneta, Jato e Injetores Relacionados
- FDA — Resultados Essenciais de Administração de Medicamentos, Diretriz preliminar, não para implementação
Perguntas que os compradores também fazem
Não. O protocolo deve abranger a gama de doses e o ciclo de vida, o contentor, condições ambientais e de utilização que possam afetar a distribuição.
Não. Fornece requisitos e métodos de teste; As conclusões de conformidade exigem evidências específicas de produto controladas e revisão por parte da parte responsável.
Não sozinho. Um substituto pode apoiar o trabalho de engenharia apenas quando a sua relevância para o fluido final e o objetivo do teste for justificada.
Deve manter a configuração testada, método, equipamento, dados brutos, critérios de aceitação, desvios, estatísticas e uma conclusão limitada a esse estado de projeto.