
Recensito 2026-10-23 · Per i team di approvvigionamento e sviluppo B2B
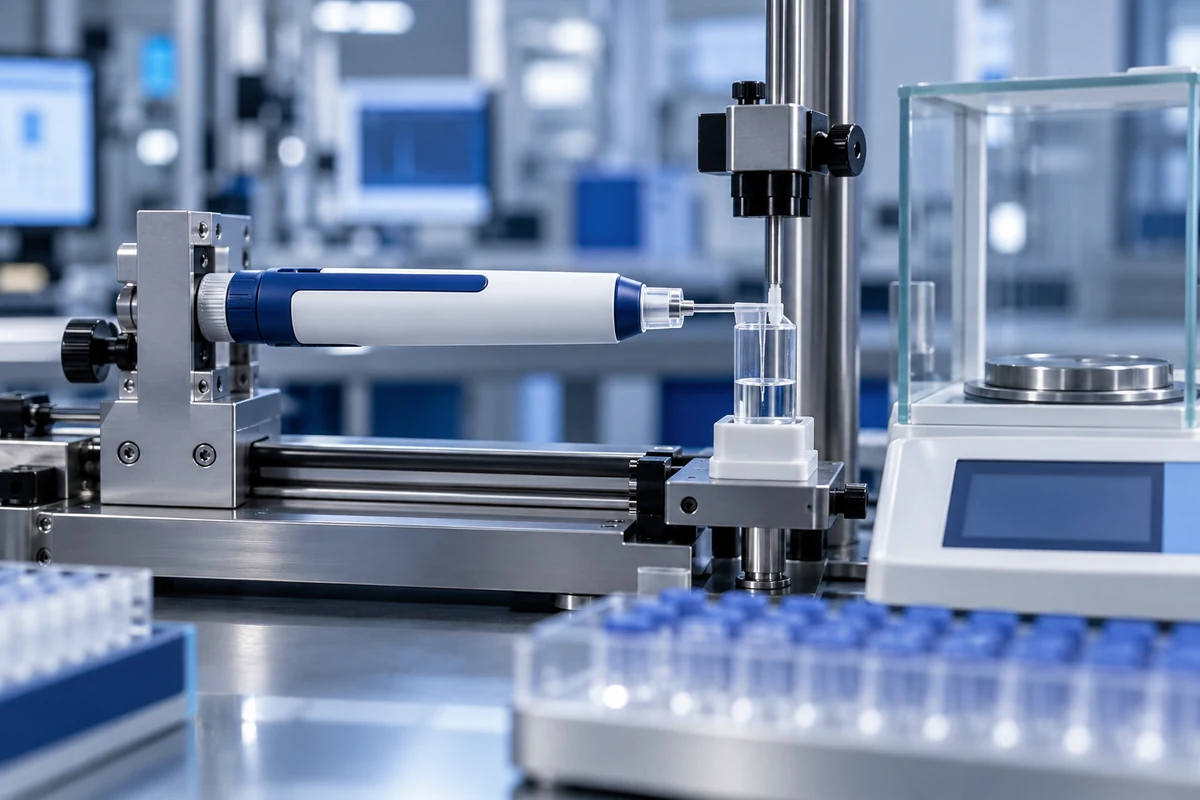
La precisione della dose della penna a iniezione non può essere stabilita con un solo risultato di banco o con un calcolo di meccanismo nominale. Un piano di verifica difendibile inizia con l'intervallo di dose previsto, gli incrementi, il contenitore primario, le proprietà del fluido, la configurazione dell'ago, i limiti ambientali e lo stato del ciclo di vita. Successivamente definisce campioni rappresentativi, precondizionamento, incertezza della misurazione, procedura di somministrazione, trattamento statistico e criteri di accettazione prima dell'inizio del test. ISO 11608-1:2022 è il riferimento internazionale centrale per i requisiti e i metodi di prova per i sistemi di iniezione a ago, mentre le linee guida della FDA per iniettori di penna spiegano le informazioni sulle prestazioni attese per i sistemi di somministrazione di farmaci e prodotti biologici. Il protocollo esatto appartiene ancora al produttore responsabile e allo sponsor del prodotto perché lo standard non sostituisce l'analisi del rischio specifica per prodotto, la strategia combinata o i requisiti di presentazione sul mercato. HYTANBIO può supportare impianti di apparecchio, campioni ingegneristici e pianificazione della verifica; L'accettazione finale e le conclusioni regolatorie devono essere legate alla configurazione farmaco-dispositivo controllato.
Confine di ambito: Questa pagina è una guida B2B ingegneria e pianificazione delle prove. Non si tratta di un consiglio medico, un'approvazione regolatoria, un'offerta di farmaci o una dichiarazione di compatibilità per una configurazione non nominata.
Input decisionali da controllare
- Intervallo di dose, incrementi e stato di fine contenuto
- Tolleranze controllate per contenitori primari e tappi
- Densità, viscosità e temperatura del fluido di prova
- Istruzioni per ago, priming, orientamento e tempo di mantenimento
- Ciclo di vita, trasporto e condizionamento ambientale
- Incertezza della misurazione e idoneità delle apparecchiature
- Dimensione del campione e motivazione statistica
- Regole di deviazione, ritest e controllo del cambiamento
Definisci il misurando prima di selezionare un metodo di prova
L'accuratezza della dose è un'uscita di sistema, quindi il protocollo deve indicare esattamente cosa viene misurato e in quali condizioni. Gli input normalmente includono la dose minima, intermedia e massima selezionabile; volume a dose fissa dove rilevante; incremento della dose; stato di riempimento del contenitore; densità o viscosità del fluido; specifiche dell'ago; istruzione di innesco; tenere il tempo; orientamento per l'iniezione; temperatura e umidità; e se l'unità sia nuova, condizionata o in un punto di ciclo di vita definito. La misurazione gravimetrica può essere convertita in volume solo quando la densità del fluido e le prestazioni di bilanciamento sono controllate. Il metodo di prova dovrebbe affrontare l'evaporazione, le gocce trattenute, la consegna incompleta e la tempistica dell'operatore. Per le penne multidosaggio, prima, media e ultima dosi utilizzabili possono creare diverse condizioni di forza e di viaggio. Per i sistemi a dose singola, l'attivazione, l'inserimento dell'ago, il completamento della somministrazione e il dispiegamento dello scudo possono influenzare il risultato. Questi input dovrebbero essere ricondotti ai requisiti di progettazione e ai controlli del rischio prima che vengano approvati i limiti di dimensione del campione o di accettazione.
Costruire una matrice di verifica statisticamente difendibile
Una matrice di verifica dovrebbe collegare ogni requisito di progettazione a una condizione di test, a una motivazione del campione, al metodo, al criterio di accettazione e al proprietario del record. Dovrebbe coprire varianti dimensionali e materiali, tolleranza per contenitori e tappi, intervallo di proprietà del fluido, condizionamento di conservazione e trasporto, orientamento, lotti degli aghi, ciclo di vita del meccanismo e variazioni prevedibili legate all'utente che possono influenzare la consegna. Il piano di campionamento deve essere giustificato per la rivendicazione avanzata; Una prova di screening ingegneristico non è la stessa cosa della verifica di progetto. L'idoneità del sistema di misurazione include lo stato di calibrazione, la risoluzione, la ripetibilità, la riproducibilità e l'incertezza rispetto all'errore consentito. Sono necessarie regole predefinite per esecuzioni non valide, malfunzionamenti del dispositivo, outlier e retest affinché i risultati non vengano selezionati a posteriori. Quando una piattaforma viene personalizzata, il team dovrebbe identificare quali prove legacy rimangono applicabili e quali interfacce richiedono nuovi test. Il rapporto finale dovrebbe preservare dati grezzi, identificatori di configurazione, deviazioni e una conclusione limitata allo stato di progettazione testato.
Collega i risultati delle dosi al controllo del rischio, dell'usabilità e delle modifiche
Un risultato numerico di passaggio non chiude ogni rischio di lancio. Il team dovrebbe rivedere l'accuratezza della dose con la forza di attivazione, errori di manopola o impostazione, priming, feedback su dose incompleta, attacco dell'ago, tempo di attesa e comprensione dell'utente. Il file di rischio dovrebbe identificare come potrebbe verificarsi una sottosomministrazione, una sovrasomministrazione, una dose mancata o una dose ripetuta non intenzionale e quali controlli di progettazione o etichettatura affrontano la sequenza. I risultati sui fattori umani possono innescare ulteriori condizioni di uso simulato anche quando il metodo base del banco viene superato. Il controllo delle modifiche deve definire quando nuovi lotti per contenitori, rivestimenti tappa, lubrificante, specifiche dell'ago, molle, componenti di trasmissione, dimensioni stampate, apparecchiature di assemblaggio o software richiedono una valutazione dell'impatto e una possibile riverifica. La bozza della guida FDA sugli output essenziali per la somministrazione dei farmaci può essere utilizzata come riferimento tecnico per identificare output critici per la consegna, ma si tratta esplicitamente di una bozza e non è per l'implementazione. Gli sponsor di prodotto dovrebbero allineare il set di evidenze finali con il percorso di mercato attuale e la strategia di presentazione.
Guide ingegneristiche correlate
Guida alla compatibilità delle cartucce · Guida ai Fattori Umani · Ingegneria OEM/ODM
Fonti primarie e note sullo stato
Utilizzare la fonte ufficiale attuale e lo stato della sua revisione quando si converte questa guida in requisiti di progetto. I riassunti degli standard non sostituiscono lo standard acquistato e una fonte identificata come bozza non è vincolante né è applicabile.
- ISO 11608-1:2022 — Sistemi di iniezione a ago, Parte 1
- FDA — Considerazioni tecniche per penna, getto e iniettori correlati
- FDA — Output essenziali per la somministrazione dei farmaci, bozza di linee guida, non per l'implementazione
Domande che fanno anche gli acquirenti
No. Il protocollo dovrebbe coprire l'intervallo di dosaggio e il ciclo di vita, il contenitore, le condizioni ambientali e d'uso che possono influenzare la somministrazione.
No. Fornisce requisiti e metodi di prova; Le conclusioni di conformità richiedono prove specifiche di prodotto controllate e una revisione da parte responsabile.
Non da solo. Un surrogato può supportare il lavoro ingegneristico solo quando la sua rilevanza per il fluido finale e l'obiettivo del test è giustificata.
Deve mantenere la configurazione testata, il metodo, le apparecchiature, i dati grezzi, i criteri di accettazione, le deviazioni, le statistiche e una conclusione limitata a quello stato di progettazione.