
Reseñado 2026-10-23 · Para B2B equipos de compras y desarrollo
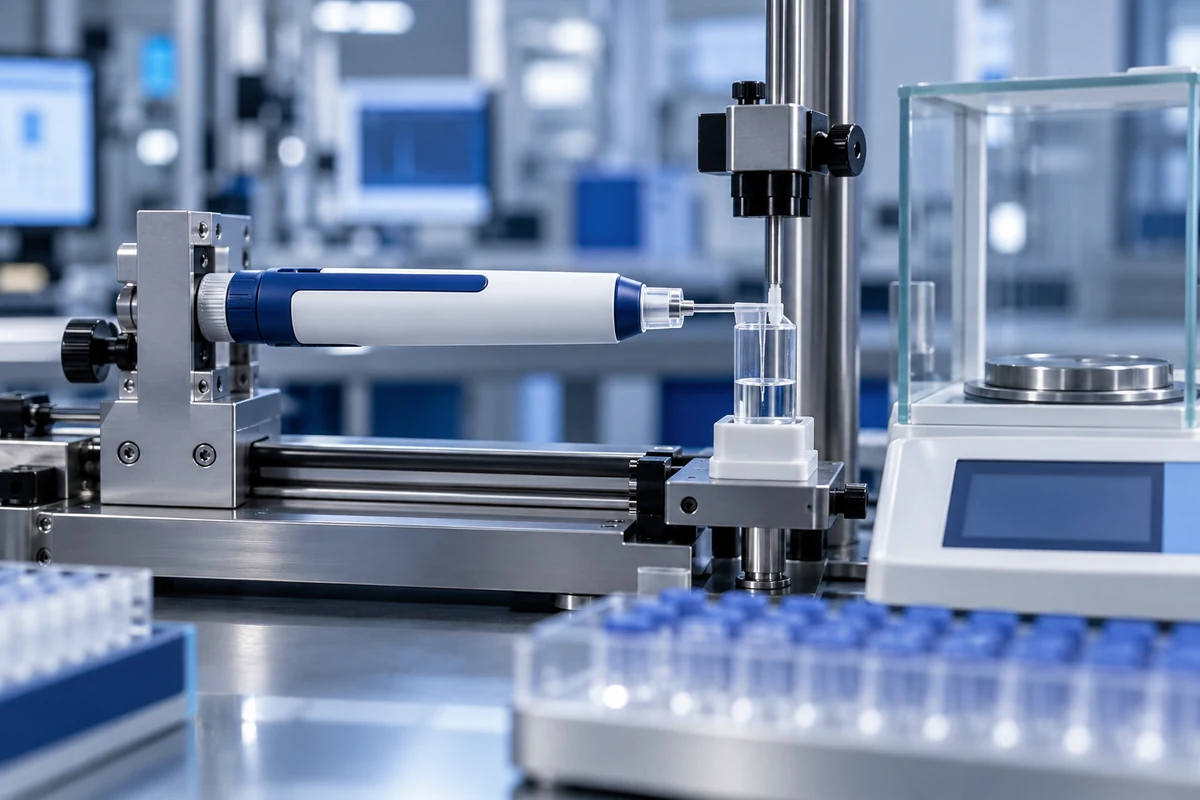
La precisión de la dosis de la pluma de inyección no puede establecerse con un solo resultado de banco o un cálculo nominal de mecanismo. Un plan de verificación defendible comienza con el rango de dosis previsto, los incrementos, el recipiente primario, las propiedades del fluido, la configuración de la aguja, los límites ambientales y el estado del ciclo de vida. Luego define muestras representativas, precondicionamiento, incertidumbre de medición, procedimiento de administración, tratamiento estadístico y criterios de aceptación antes de que comiencen las pruebas. ISO 11608-1:2022 es la referencia internacional central para requisitos y métodos de prueba para sistemas de inyección basados en aguja, mientras que la guía de la FDA para inyectores de bolígrafo explica la información de rendimiento esperada para los sistemas de entrega de medicamentos y productos biológicos. El protocolo exacto sigue perteneciendo al fabricante responsable y al patrocinador del producto porque la norma no sustituye el análisis de riesgos específico del producto, la estrategia de producto combinado ni los requisitos de presentación en el mercado. HYTANBIO pueden soportar fijaciones de dispositivos, muestras de ingeniería y planificación de verificación; La aceptación final y las conclusiones regulatorias deben estar vinculadas a la configuración de fármaco controlado-dispositivo.
Límite de alcance: Esta página es una guía de ingeniería B2B y planificación de evidencias. No es un consejo médico, una aprobación regulatoria, una oferta de medicamento ni una declaración de compatibilidad para una configuración no identificada.
Entradas de decisión para controlar
- Rango de dosis, incrementos y estado final del contenido
- Tolerancias controladas de contenedor primario y tapón
- Densidad, viscosidad y temperatura del fluido de prueba
- Instrucciones de aguja, cebado, orientación y tiempo de mantenimiento
- Ciclo de vida, transporte y acondicionamiento ambiental
- Incertidumbre en la medición y idoneidad del equipo
- Tamaño de la muestra y justificación estadística
- Reglas de desviación, reprueba y control de cambios
Define el medidor antes de seleccionar un método de prueba
La precisión de la dosis es una salida del sistema, por lo que el protocolo debe indicar exactamente qué se está midiendo y bajo qué condiciones. Las entradas normalmente incluyen la dosis mínima, intermedia y máxima seleccionable; volumen de dosis fija cuando sea relevante; incremento de dosis; estado de llenado del contenedor; densidad o viscosidad del fluido; especificación de aguja; instrucción de cebado; mantener el tiempo; orientación por inyección; temperatura y humedad; y si la unidad es nueva, está condicionada o tiene un punto de ciclo de vida definido. La medición gravimétrica solo puede convertirse en volumen cuando se controla la densidad del fluido y el rendimiento del balance. El método de prueba debe abordar la evaporación, las gotas retenidas, la entrega incompleta y el temporizador del operador. En los bolígrafos de dosis múltiples, primera, media y última dosis utilizables pueden crear diferentes condiciones de fuerza y desplazamiento. En sistemas de dosis única, la activación, la inserción de aguja, la finalización de la administración y el despliegue del escudo pueden afectar al resultado. Estos insumos deben rastrearse hasta los requisitos de diseño y los controles de riesgo antes de que se aprueben el tamaño de la muestra o los límites de aceptación.
Construir una matriz de verificación estadísticamente defendible
Una matriz de verificación debe conectar cada requisito de diseño con una condición de prueba, justificación muestral, método, criterio de aceptación y propietario del registro. Debe cubrir variantes dimensionales y de materiales, tolerancia de contenedores y tapones, rango de propiedades del fluido, acondicionamiento de almacenamiento y transporte, orientación, lotes de aguja, ciclo de vida del mecanismo y variaciones previsibles relacionadas con el usuario que puedan afectar la entrega. El plan de muestreo debe justificarse para la afirmación que se hace; Una prueba de cribado de ingeniería no es lo mismo que la verificación de diseño. La idoneidad del sistema de medición incluye el estado de calibración, resolución, repetibilidad, reproducibilidad e incertidumbre respecto al error permitido. Se necesitan reglas predefinidas para ejecuciones inválidas, fallos de dispositivos, valores atípicos y repruebas para que los resultados no se seleccionen a posteriori. Cuando una plataforma se personaliza, el equipo debe identificar qué evidencia heredada sigue siendo aplicable y qué interfaces requieren nuevas pruebas. El informe final debe conservar datos en bruto, identificadores de configuración, desviaciones y una conclusión limitada al estado de diseño probado.
Conectar los resultados de la dosis con el control de riesgo, usabilidad y cambios
Un resultado numérico aprobado no cierra todos los riesgos de entrega. El equipo debe revisar la precisión de la dosis con fuerza de activación, errores de diala o ajuste, cebado, retroalimentación de dosis incompletas, fijación de aguja, tiempo de espera y comprensión del usuario. El archivo de riesgo debe identificar cómo puede producirse una administración insuficiente, sobreadministración, dosis omitida o dosis repetida no intencionada y qué controles de diseño o etiquetado abordan la secuencia. Los hallazgos relacionados con factores humanos pueden desencadenar condiciones adicionales de uso simulado incluso cuando el método básico de banco se supera. El control de cambios debe definir cuándo los nuevos lotes de contenedores, recubrimientos de tope, lubricante, especificación de aguja, muelle, componentes de accionamiento, dimensiones moldeadas, equipos de ensamblaje o software requieren evaluación de impacto y posible reverificación. El borrador de la guía de la FDA sobre Resultados Esenciales de Administración de Medicamentos puede utilizarse como referencia técnica para identificar resultados críticos para la entrega, pero es explícitamente un borrador y no está destinado a su implementación. Los patrocinadores de productos deben alinear el conjunto final de evidencia con la vía actual del mercado y la estrategia de envío.
Guías de ingeniería relacionadas
Guía de compatibilidad de cartuchos · Guía de Factores Humanos · OEM/ODM Ingeniería
Fuentes primarias y notas de estado
Utiliza la fuente oficial actual y su estado de revisión al convertir esta guía en requisitos del proyecto. Los resúmenes de normas no sustituyen el estándar adquirido, y una fuente identificada como borrador no es vinculante ni es aplicable a su implementación.
- ISO 11608-1:2022 — Sistemas de inyección con aguja, Parte 1
- FDA — Consideraciones técnicas para plumas, chorros y inyectores relacionados
- FDA — Resultados esenciales de administración de medicamentos, Borrador de Guía, no para su implementación
Preguntas que también hacen los compradores
No. El protocolo debe cubrir el rango de dosis y el ciclo de vida, el contenedor, las condiciones ambientales y de uso que pueden afectar la entrega.
No. Proporciona requisitos y métodos de prueba; Las conclusiones de conformidad requieren evidencia específica de producto controlada y revisión por parte de la parte responsable.
No por sí solo. Un sustituto puede apoyar el trabajo de ingeniería solo cuando se justifique su relevancia para el fluido final y el objetivo de prueba.
Debe conservar la configuración probada, el método, el equipo, los datos en bruto, los criterios de aceptación, las desviaciones, las estadísticas y una conclusión limitada a ese estado de diseño.