
Recenserad 2026-10-23 · För B2B upphandlings- och utvecklingsteam
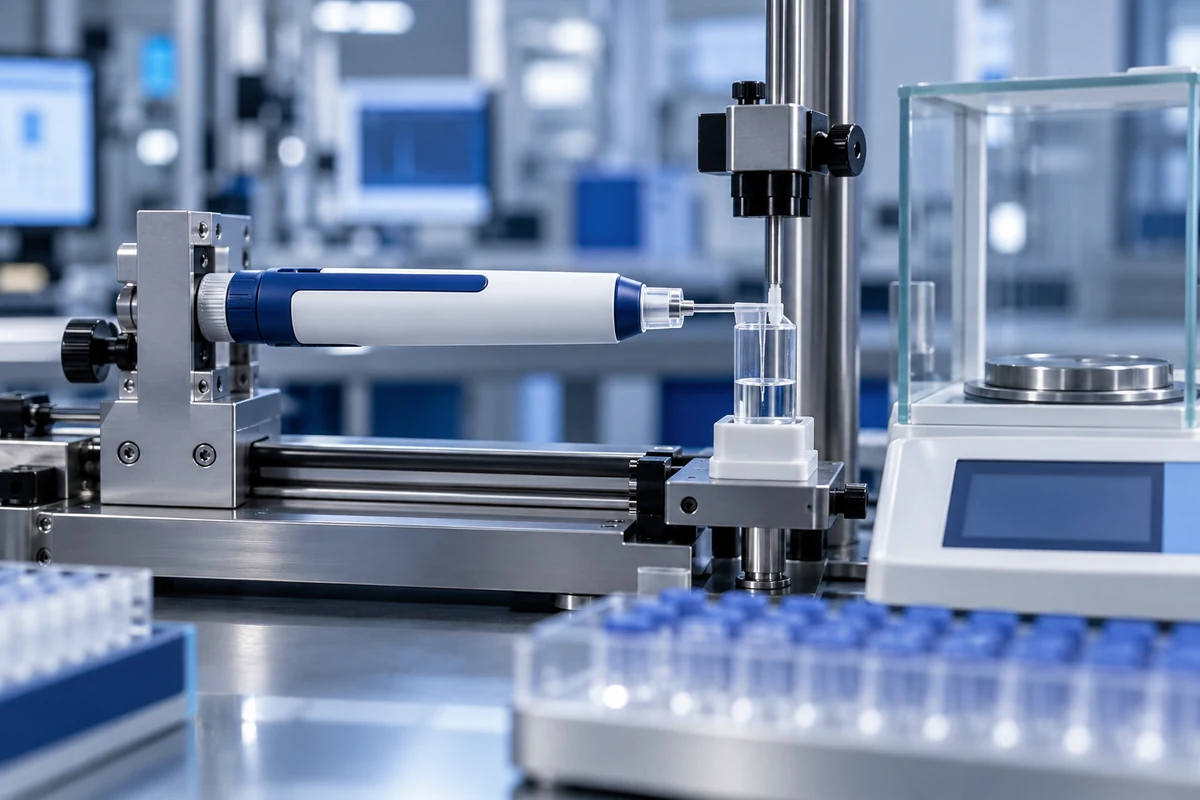
Dosnoggrannheten för injektionspennan kan inte fastställas med ett enda laboratorieresultat eller en nominell mekanismberäkning. En försvarbar verifieringsplan börjar med det avsedda dosintervallet, inkrementer, primärbehållare, vätskans egenskaper, nålkonfiguration, miljögränser och livscykeltillstånd. Därefter definieras representativa urval, förbehandling, mätosäkerhet, leveransmetod, statistisk behandling och acceptanskriterier innan testningen påbörjas. ISO 11608-1:2022 är den centrala internationella referensen för krav och testmetoder för nålbaserade injektionssystem, medan FDA:s penn-injektor-vägledning förklarar den prestandainformation som förväntas för läkemedels- och biologiska produktleveranssystem. Det exakta protokollet tillhör fortfarande den ansvariga tillverkaren och produktsponsorn eftersom standarden inte ersätter produktspecifik riskanalys, kombinationsstrategi eller krav på marknadsinlämning. HYTANBIO kan stödja anordningsarmaturer, ingenjörsprover och verifieringsplanering; Slutlig acceptans och regulatoriska slutsatser måste kopplas till konfigurationen mellan kontrollerat läkemedel och produkt.
Omfattningsgräns: Denna sida är en B2B ingenjörs- och evidensplaneringsguide. Det är inte medicinsk rådgivning, regulatoriskt godkännande, ett läkemedelserbjudande eller ett kompatibilitetsuttalande för en namnlös konfiguration.
Beslutsinput till styrning
- Dosintervall, inkrementer och slut-av-innehållet-tillstånd
- Kontrollerade primärbehållare och propptoleranser
- Testa vätskans densitet, viskositet och temperatur
- Nål-, primnings-, orienterings- och hålltidsinstruktioner
- Livscykel, transport och miljömässig konditionering
- Mätosäkerhet och utrustningens lämplighet
- Urvalsstorlek och statistisk motivering
- Avvikelse-, omtest- och förändringskontrollregler
Definiera mätvärdet innan du väljer en testmetod
Dosnoggrannhet är ett systemresultat, så protokollet måste ange exakt vad som mäts och under vilka förhållanden. Ingångarna inkluderar normalt lägsta, intermediära och maximala valbara dos; fast dosvolym där det är relevant; dosökning; behållarens fyllnadstillstånd; vätskans densitet eller viskositet; nålspecifikation; förberedningsinstruktion; hålltid; injektionsorientering; temperatur och luftfuktighet; och om enheten är ny, betingad eller vid en definierad livscykelpunkt. Grakemimetrisk mätning kan omvandlas till volym endast när vätskans densitet och balansprestanda kontrolleras. Testmetoden bör hantera avdunstning, kvarhållna droppar, ofullständig leverans och operatörens timing. För multidospennor kan första, mittersta och sista användbara doser skapa olika kraft- och färdförhållanden. För enkeldossystem kan aktivering, nålinsättning, leverans och utlösning av sköld påverka resultatet. Dessa insatser bör spåras till designkrav och riskkontroller innan urvalsstorlek eller acceptansgränser godkänns.
Bygg en statistiskt försvarbar verifieringsmatris
En verifieringsmatris bör koppla varje designkrav till ett testvillkor, provmotivering, metod, acceptanskriterium och postägare. Den bör omfatta dimensions- och materialvarianter, tolerans för behållare och stoppare, fluidegenskapsintervall, lagrings- och transportförhållanden, orientering, nålpartier, mekanismens livscykel och förutsebara användarrelaterade variationer som kan påverka leveransen. Urvalsplanen måste motiveras för det påstående som görs; En teknisk screening är inte samma sak som designverifiering. Mätsystemets lämplighet inkluderar kalibreringsstatus, upplösning, upprepbarhet, reproducerbarhet och osäkerhet i förhållande till det tillåtna felet. Fördefinierade regler behövs för ogiltiga körningar, enhetsfel, avvikare och omtester så att resultaten inte väljs i efterhand. När en plattform anpassas bör teamet identifiera vilka äldre bevis som fortfarande är tillämpliga och vilka gränssnitt som kräver ny testning. Den slutgiltiga rapporten bör bevara rådata, konfigurationsidentifierare, avvikelser och en slutsats begränsad till det testade designtillståndet.
Koppla dosresultat till risk, användbarhet och förändringskontroll
Ett passerande numeriskt resultat stänger inte varje leveransrisk. Teamet bör granska dosnoggrannhet med aktiveringskraft, fel på ratten eller inställningen, priming, återkoppling om ofullständig dos, nålfastsättning, hålltid och användarens förståelse. Riskfilen bör identifiera hur en underleverans, överdosering, missad dos eller oavsiktlig upprepad dos kan uppstå och vilka design- eller märkningskontroller som hanterar sekvensen. Mänskliga faktorers fynd kan utlösa ytterligare simulerade användningsvillkor även när den grundläggande bänkmetoden godkänns. Förändringskontroll måste definiera när nya containerpartier, stoppningsbeläggningar, smörjmedel, nålspec, fjäder, drivkomponenter, formgjutna mått, monteringsutrustning eller programvara kräver påverkanbedömning och eventuell omverifiering. FDA:s utkast till riktlinjer för essentiella läkemedelsleveranser kan användas som en teknisk referens för att identifiera leveranskritiska utflöden, men det är uttryckligen ett utkast och inte för genomförande. Produktsponsorer bör anpassa den slutliga evidensen med den nuvarande marknadsvägen och inlämningsstrategin.
Relaterade ingenjörsguider
Patronkompatibilitetsguide · Guide för mänskliga faktorer · OEM/ODM Ingenjörsvetenskap
Primärkällor och statusnoteringar
Använd den aktuella officiella källan och dess versionsstatus när du konverterar denna guide till projektkrav. Standardsammanfattningar ersätter inte den köpta standarden, och en källa som identifieras som utkast är inte bindande eller för implementering.
- ISO 11608-1:2022 — Nålbaserade injektionssystem, del 1
- FDA — Tekniska överväganden för pennor, jetstråle och relaterade injektorer
- FDA — Utdata från leverans av essentiella läkemedel, utkast till vägledning, ej för genomförande
Frågor som köpare också ställer
Nej. Protokollet bör täcka dosintervallet samt livscykel, behållare, miljö och användningsförhållanden som kan påverka leveransen.
Nej. Den tillhandahåller krav och testmetoder; Konformitetsslutsatser kräver kontrollerad produktspecifik evitens och granskning av ansvarig part.
Inte av sig självt. En surrogat kan endast stödja ingenjörsarbete när dess relevans för den slutliga vätskan och testmålet är motiverad.
Den bör behålla den testade konfigurationen, metoden, utrustningen, rådata, acceptanskriterier, avvikelser, statistik och en slutsats begränsad till det designtillståndet.