
Critiqué 2026-10-23 · Pour les équipes d’achats et de développement B2B
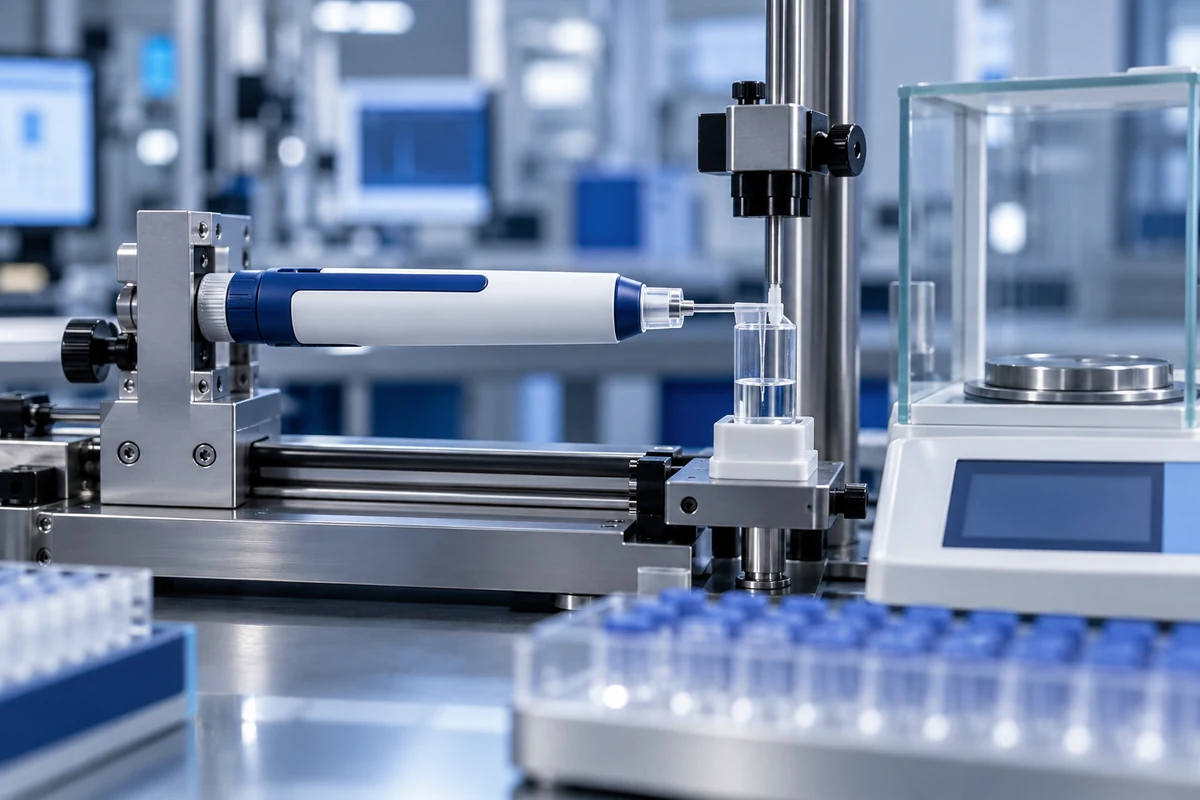
La précision de la dose d’injection ne peut être établie par un résultat de laboratoire ou un calcul de mécanisme nominal. Un plan de vérification défendable commence par la plage de dose prévue, les incréments, le récipient primaire, les propriétés du fluide, la configuration de l’aiguille, les limites environnementales et l’état du cycle de vie. Il définit ensuite les échantillons représentatifs, le préconditionnement, l’incertitude de mesure, la procédure d’administration, le traitement statistique et les critères d’acceptation avant le début des tests. ISO 11608-1 : 2022 est la référence internationale centrale pour les exigences et méthodes d’essai des systèmes d’injection à aiguille, tandis que les directives de la FDA sur les injecteurs de stylo expliquent les informations de performance attendues pour les systèmes de délivrance de médicaments et de produits biologiques. Le protocole exact appartient toujours au fabricant responsable et au sponsor du produit, car la norme ne remplace pas l’analyse des risques spécifique au produit, la stratégie de combinaison de produits ou les exigences de soumission sur le marché. HYTANBIO peut soutenir les dispositifs de fixation, les échantillons d’ingénierie et la planification de la vérification ; L’acceptation finale et les conclusions réglementaires doivent être liées à la configuration médicament-dispositif contrôlé.
Limite de portée : Cette page est un guide B2B ingénierie et planification des preuves. Ce n’est pas un avis médical, une approbation réglementaire, une offre de médicament ou une déclaration de compatibilité pour une configuration non nommée.
Entrées décisionnelles au contrôle
- Plage de dose, incréments et état de fin de contenu
- Tolérances contrôlées du conteneur primaire et des bouchons
- Densité, viscosité et température du fluide d’essai
- Instructions pour aiguille, amorçage, orientation et temps de maintien
- Cycle de vie, transport et conditionnement environnemental
- Incertitude de mesure et adéquation des équipements
- Taille de l’échantillon et justification statistique
- Règles de déviation, de retest et de contrôle des changements
Définissez la mesure avant de choisir une méthode d’essai
La précision de la dose est une sortie système, donc le protocole doit indiquer exactement ce qui est mesuré et dans quelles conditions. Les entrées incluent normalement la dose minimale, intermédiaire et maximale sélectionnable ; volume à dose fixe lorsque pertinent ; augmentation de dose ; état de remplissage du conteneur ; densité ou viscosité du fluide ; spécification de l’aiguille ; instruction d’amorçage ; Tenir le temps ; orientation par injection ; la température et l’humidité ; et si l’unité est neuve, conditionnée ou à un point de cycle de vie défini. La mesure gravimétrique ne peut être convertie en volume que lorsque la densité du fluide et la performance de l’équilibre sont contrôlées. La méthode d’essai doit traiter de l’évaporation, des gouttelettes retenues, de la livraison incomplète et du timing de l’opérateur. Pour les stylos multidoses, les première, moyenne et dernière doses utilisables peuvent créer des conditions de force et de déplacement différentes. Pour les systèmes à dose unique, l’activation, l’insertion de l’aiguille, la complétion de la délivrance et le déploiement du bouclier peuvent influencer le résultat. Ces entrées doivent être retracées jusqu’aux exigences de conception et aux contrôles des risques avant que la taille de l’échantillon ou les limites d’acceptation ne soient approuvées.
Construire une matrice de vérification statistiquement défendable
Une matrice de vérification doit relier chaque exigence de conception à une condition de test, une justification d’échantillon, une méthode, un critère d’acceptation et un propriétaire du dossier. Il doit couvrir les variantes dimensionnelles et matérielles, la tolérance du contenant et du bouchon, la plage de propriétés du fluide, le conditionnement de stockage et de transport, l’orientation, les lots d’aiguilles, le cycle de vie du mécanisme et les variations prévisibles liées à l’utilisateur pouvant affecter la livraison. Le plan d’échantillonnage doit être justifié pour la revendication faite ; Une vérification technique n’est pas la même chose que la vérification de conception. L’adéquation du système de mesure inclut l’état d’étalonnage, la résolution, la répétabilité, la reproductibilité et l’incertitude par rapport à l’erreur autorisée. Des règles prédéfinies sont nécessaires pour les exécutions invalides, les dysfonctionnements de dispositifs, les valeurs aberrantes et les retests afin que les résultats ne soient pas sélectionnés après coup. Lorsqu’une plateforme est personnalisée, l’équipe doit identifier quelles preuves héritées restent applicables et quelles interfaces nécessitent de nouveaux tests. Le rapport final doit préserver les données brutes, les identifiants de configuration, les écarts et une conclusion limitée à l’état de conception testé.
Associer les résultats de dose au contrôle du risque, de l’utilisabilité et des modifications
Un résultat numérique de passage ne ferme pas tous les risques de livraison. L’équipe doit examiner la précision de la dose avec la force d’activation, les erreurs de cadran ou de réglage, l’amorçage, le retour d’information sur la dose incomplète, la fixation de l’aiguille, le temps d’attente et la compréhension de l’utilisateur. Le fichier de risque doit identifier comment une sous-livraison, une sur-délivrance, une dose manquée ou une dose répétée non intentionnelle pourrait se produire et quels contrôles de conception ou d’étiquetage traitent de la séquence. Les résultats liés aux facteurs humains peuvent déclencher des conditions d’utilisation simulée supplémentaires même lorsque la méthode de laboratoire de base est adoptée. Le contrôle des modifications doit définir quand de nouveaux lots de conteneurs, revêtements de bouchon, lubrifiant, spécifications de l’aiguille, ressort, composants de transmission, dimensions moulées, équipements d’assemblage ou logiciels nécessitent une évaluation d’impact et une éventuelle revérification. Le projet de directive de la FDA sur les résultats essentiels de délivrance de médicaments peut servir de référence technique pour identifier les résultats critiques pour la livraison, mais il s’agit explicitement d’un projet et non d’une mise en œuvre. Les sponsors de produits doivent aligner l’ensemble final de preuves avec la trajectoire actuelle du marché et la stratégie de soumission.
Guides d’ingénierie associés
Guide de compatibilité des cartouches · Guide des facteurs humains · OEM/ODM Ingénierie
Sources primaires et notes de statut
Utilisez la source officielle actuelle et son statut de révision lors de la conversion de ce guide en exigences du projet. Les résumés des normes ne remplacent pas la norme achetée, et une source identifiée comme brouillon n’est ni contraignante ni destinée à la mise en œuvre.
- ISO 11608-1 :2022 — Systèmes d’injection à aiguille, Partie 1
- FDA — Considérations techniques pour les injecteurs de stylo, jet et associés
- FDA — Résultats essentiels de délivrance de médicaments, projet de directive, non à mettre en œuvre
Questions que les acheteurs posent également
Non. Le protocole doit couvrir la plage de dosage ainsi que le cycle de vie, le contenant, les conditions environnementales et d’utilisation pouvant influencer la livraison.
Non. Il fournit des exigences et des méthodes de test ; Les conclusions de conformité nécessitent des preuves contrôlées spécifiques au produit et un examen par la partie responsable.
Pas seul. Un substitut ne peut soutenir le travail d’ingénierie que lorsque sa pertinence pour le fluide final et l’objectif d’essai est justifiée.
Il doit conserver la configuration testée, la méthode, l’équipement, les données brutes, les critères d’acceptation, les écarts, les statistiques et une conclusion limitée à cet état de conception.