
Resposta direta sobre OEM e ODM âmbito
OEM é o caminho apropriado quando um comprador escolhe uma plataforma de dispositivo existente ou quase existente e necessita de branding, cor, embalagem controlada ou trabalho limitado de configuração. ODM é apropriado quando o briefing exige um design industrial mais profundo, alterações nos mecanismos, novas interfaces, ferramentas ou uma plataforma original. HYTANBIO inicia ambas as rotas com uma revisão de requisitos e responsabilidades. A equipa identifica o fabricante legal, o mercado-alvo, o recipiente primário, a lógica da dose, a previsão, as expectativas de evidência e a propriedade dos inputs de design. Essa revisão impede que o "logótipo personalizado" oculte alterações funcionais e evita que um conceito visual seja confundido com uma versão de engenharia. A última opção pode ser fornecimento padrão, OEM semi-personalizado, OEM totalmente personalizado ou ODM dependendo da diferença técnica e do caso de negócio.
Fluxo de trabalho de desenvolvimento em oito etapas
Cada etapa tem uma decisão, proprietário e saída. O timing é indicado após confirmação da prontidão de entrada.
Revisão de requisitos
Necessidades do utilizador, mercado, contentor, dose, previsão e responsabilidades.
Avaliação do DFM
Ajuste da plataforma, riscos da interface, materiais, implicações de processos e testes.
Proposta e citação
Âmbito, pressupostos, entregáveis, termos comerciais e timing.
Design e ferramentas
Design industrial aprovado, desenhos, moldes e alterações controladas.
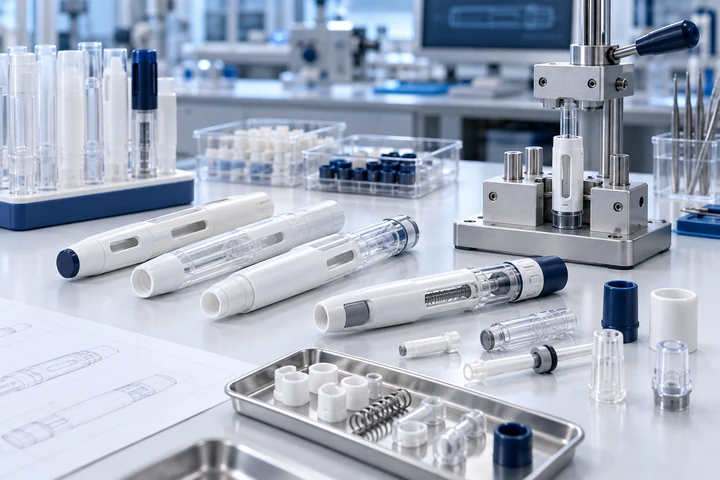
Construção do protótipo
Amostras produzidas para fins de avaliação de engenharia definidos.
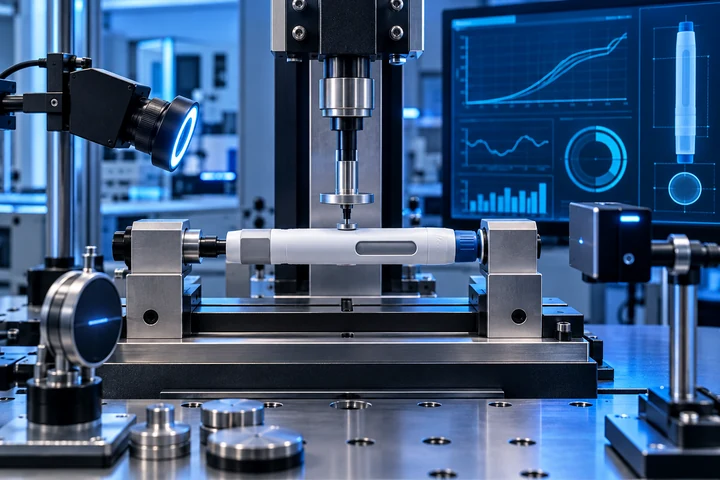
Planeamento da verificação
Testes acordados, critérios de aceitação, evidências e encerramento da questão.
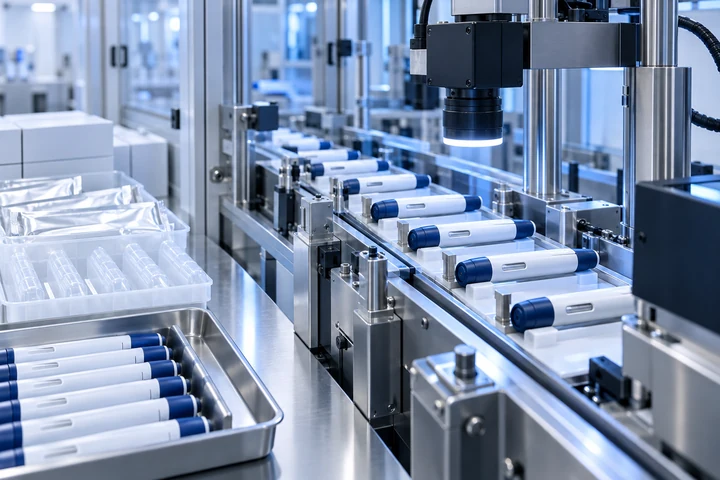
Produção piloto
Testes de processo, registos de inspeção, embalagem e revisão de rastreabilidade.
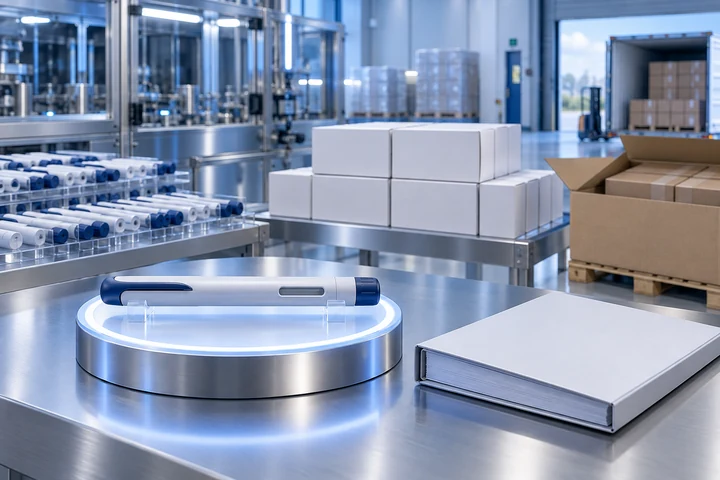
Transferência de produção
Especificação divulgada, amostra aprovada, controlos e plano de entrega.
Dimensões e limites personalizáveis
A personalização pode abranger geometria da carcaça, materiais aprovados, cor e acabamento, exibição de dose, layout de controlo, aplicação do logótipo, embalagem, linguagem de instruções e combinações de acessórios. Alterações à interface do contentor, sistema de acionamento, percurso da agulha, perfil da mola, eletrónica, firmware ou mecanismo de dosagem exigem uma revisão mais profunda de engenharia e verificação do que alterações estéticas. HYTANBIO regista cada pedido num processo de entrada de projeto e controlo de alterações para que os desenhos, riscos, testes, ferramentas e documentos afetados possam ser identificados. O cliente deve garantir direitos legítimos sobre todas as marcas, obras de arte e insumos de design protegidos. Uma imagem renderizada ou uma amostra de aparência confirma apenas a direção visual; não autoriza a produção funcional. A produção final segue os registos de design divulgados, a amostra aprovada e a especificação assinada.
Documentação e responsabilidade no mercado
A matriz de documentação do projeto pode incluir requisitos, especificações, desenhos controlados, declarações de materiais, registos de fornecedores, critérios de inspeção, relatórios de teste acordados, registos de embalagem e rastreabilidade por lotes. O conjunto exato depende da classificação do dispositivo, jurisdição alvo, papéis das partes e contrato. Os certificados da empresa, se forem fornecidos, devem ser verificados quanto à empresa, local, âmbito, entidade emissora e validade. Um logótipo de certificado por si só não é prova suficiente de que o dispositivo final está registado, aprovado ou aprovado. HYTANBIO apoia o plano de evidência e a coordenação de exportações definidos no projeto; A responsabilidade regulatória de cada parte é confirmada por escrito antes do desenvolvimento ou fornecimento prosseguir.
Portas adicionais para programas ligados e habilitados para dados
Uma caneta eletrónica ou ligada adiciona um sistema mantido em torno do dispositivo físico. Antes da cotação, identifique o evento detetado, firmware, energia, fluxo de trabalho NFC ou Bluetooth, telemóveis suportados, proprietários de aplicações e cloud, semântica de dados, interfaces, controlos de cibersegurança, rota de atualização de software e período de suporte pós-lançamento. Se o sistema suportar investigação clínica, recomendações de dose, integração de CGM ou funções habilitadas por IA, o contexto de utilização e o nível de evidência devem ser explicitamente indicados. Consulte os guias técnicos para Dados com caneta conectada, Cibersegurança, Ensaios clínicos e Limites de capacidade de IA antes de definir o OEM âmbito.
Briefs de caneta injetora específicos para molécula
Quando uma RFQ inclui um peptídeo ou insulina nomeada, o nome da molécula é apenas o início do briefing do dispositivo. O programa ainda necessita da apresentação exata, concentração, contentor, intervalo de dosagem, estratégia de agulha, sequência do utilizador, condições de armazenamento, mercado-alvo e matriz de responsabilidades. O Guia de Guia de Injetores de Peptídeos e Insulina Transforma pesquisas comuns de molécula mais caneta em questões estruturadas de engenharia, cita rotulagem oficial de referências e estados onde medicamentos, dispositivos e evidências de mercado permanecem separados.
Guias de verificação e planeamento regulatório
O trabalho de caneta de injeção OEM/ODM exige mais do que um briefing de design industrial. O pacote controlado deve ligar o contentor primário, as saídas de dose-entrega, a via de mercado, a transferência de design e os controlos de produção. Consulte os novos guias em Teste de Precisão da Dose da Caneta de Injeção: Plano de Verificação ISO 11608-1, Responsabilidades do Produto Combinado de Canetas de Injeção da FDA vs UE, Verificação do Recipiente Primário da Caneta de Injeção e do Caminho Integrado do Fluido, Transferência de Design de Canetas de Injeção e Validação de Processos ao abrigo do QMSR da FDA. Em conjunto, mostram como definir requisitos mensuráveis, separar responsabilidades dos EUA e da UE, controlar as interfaces de cartucho e caminho de fluidos, e preservar a intenção de design através de uma fabricação validada. Cada guia utiliza resumos com resposta inicial, listas de parâmetros, perguntas frequentes visíveis e links para fontes primárias. O conteúdo é um recurso de planeamento de engenharia, em vez de uma decisão regulatória, alegação de aprovação ou garantia de que uma plataforma se adapta a um medicamento não identificado. Para uma revisão de projeto, forneça a apresentação pretendida, desenho do contentor, intervalo de dose, mercado-alvo, papel do patrocinador e propriedade das provas, para que a plataforma aplicável e os riscos abertos possam ser avaliados numa configuração controlada.
Planeamento de materiais e segurança química
A seleção do material para uma caneta de injeção deve estar ligada ao percurso final de contacto e ao proprietário da prova. O novo guia, Extraíveis e Lixiviáveis em Pen de Injeção: Avaliação de Risco de Materiais, explica como construir um inventário de materiais, mapear contactos diretos e indiretos, planear o trabalho de extraíveis e lixiviáveis, e controlar as mudanças de fornecedores. O fornecedor do dispositivo pode fornecer dados de peças controladas, informações de processo e amostras. O patrocinador do produto mantém a responsabilidade pelos lixiviáveis de produto medicamentoso, avaliação toxicológica e submissão ao mercado.
Perguntas frequentes sobre compras
OEM geralmente adapta uma plataforma existente; ODM envolve trabalhos mais profundos de design original, mecanismo, interface ou ferramentas.
Potencialmente, após a revisão dos direitos das obras de arte, a adequação da plataforma, a capacidade de processo, a rotulagem e as responsabilidades de mercado.
A propriedade das ferramentas, manutenção, uso permitido e tratamento de fim de vida estão definidos no contrato do projeto.
A quantidade e o propósito do protótipo dependem do plano de desenvolvimento e estão indicados no orçamento.
Não automaticamente. Papéis, evidências e submissões para o mercado de destino são definidos separadamente para cada programa.