
Revisto 2026-10-23 · Para B2B equipas de aquisições e desenvolvimento
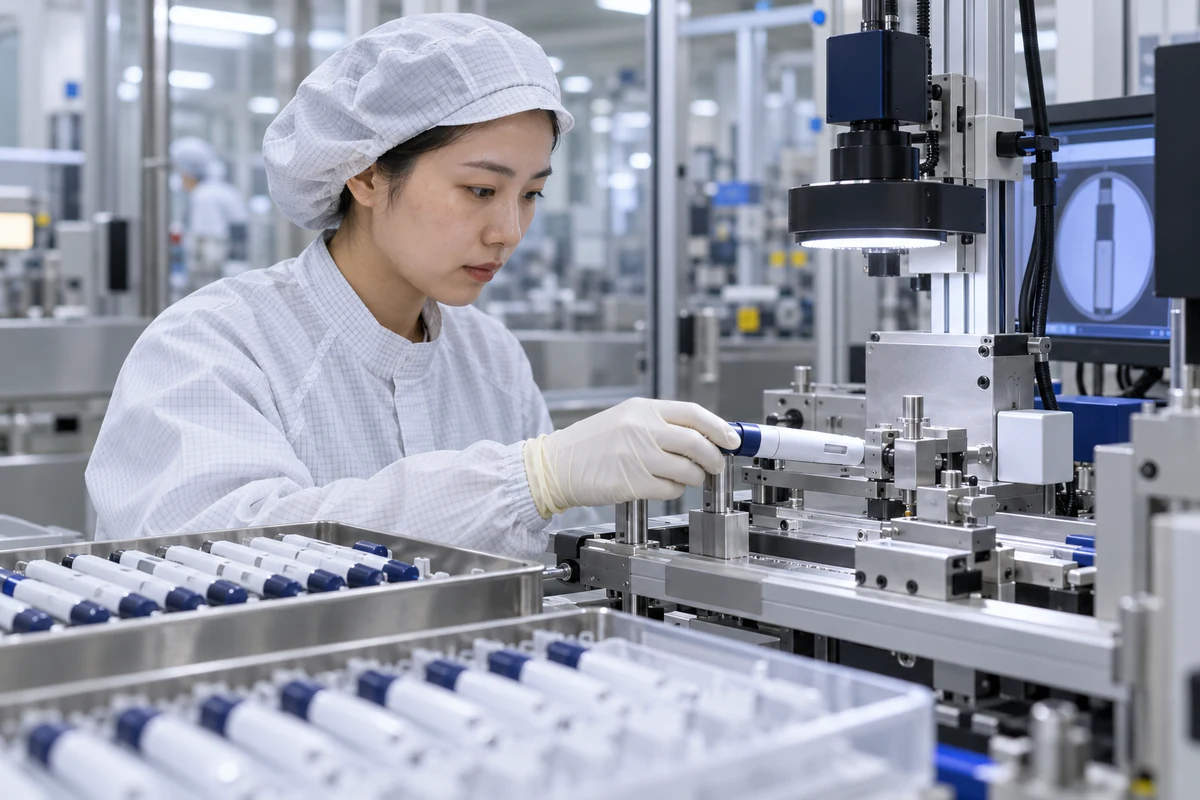
A transferência de projeto da caneta de injeção só está concluída quando os resultados aprovados do projeto podem ser reproduzidos através de especificações de produção controladas, equipamentos, métodos de inspeção, instruções de trabalho e controlos de fornecedores. Uma montagem piloto que produza amostras aceitáveis é uma prova útil, mas por si só não demonstra um processo de fabrico capaz e validado. O Regulamento do Sistema de Gestão da Qualidade da FDA entrou em vigor em 2026-02-02 e incorpora ISO 13485:2016 por referência no 21 CFR Parte 820. Para um programa de caneta de injeção, o plano de transferência deve ligar as entradas de projeto, controlos de risco e resultados de verificação à lista de materiais, desenhos, ferramentas, parâmetros de montagem, software ou firmware quando aplicável, atividades de aceitação, rastreabilidade e controlo de alterações. Processos cujos resultados não podem ser totalmente verificados por inspeção subsequente requerem uma estratégia de validação adequada. HYTANBIO podem apoiar a industrialização e a produção de evidências; O fabricante responsável deve aprovar o âmbito do sistema de qualidade e a estratégia de lançamento do produto finalizado.
Limite de âmbito: Esta página é um guia B2B de engenharia e planeamento de evidências. Não é aconselhamento médico, aprovação regulatória, oferta de medicamento ou declaração de compatibilidade para uma configuração não identificada.
Entradas de decisão para o controlo
- Lista de materiais, desenhos e especificações divulgada
- Controlo de risco para rastreabilidade de controlo de produção
- Ferramentas, instalações, software e configuração de equipamentos
- Adequação do sistema de medição e do método de inspeção
- Justificação e protocolo de validação de processos
- Qualificação de fornecedores e controlos de entrada
- Formação, rastreabilidade e registos de divulgação
- Gatilhos de desvio, alteração e revalidação
Criar um pacote de design-transferência que a produção possa executar
O pacote de transferência deve definir mais do que os desenhos finais. Normalmente inclui a lista de materiais aprovada, especificações de materiais e componentes, tolerâncias, desenhos de ferramentas e fixações, sequência de montagem, janelas de parâmetros, métodos de inspeção, necessidades de calibração, versões de software quando relevante, especificações de embalagem, entradas de rotulagem, regras de rastreabilidade e requisitos de formação. Cada item deve estar ligado a um resultado de design, controlo de risco ou requisito de aceitação. São necessárias unidades equivalentes à produção para confirmar que as especificações são compreensíveis e alcançáveis fora do banco de desenvolvimento. A equipa deve rever a capacidade do fornecedor, a qualificação dos componentes, a adequação do sistema de medição e os controlos recebidos antes da fabricação rotineira. Desvios abertos, ferramentas temporárias ou ajustes manuais devem ser visíveis em vez de absorvidos num processo informal. Uma revisão formal de transferência deve identificar a revisão divulgada, o local responsável, os riscos não resolvidos, os registos de aprovação e as condições que devem ser cumpridas antes da qualificação do processo ou da divulgação comercial.
Validar processos onde a inspeção sozinha não pode garantir o resultado
A validação do processo deve ser orientada pelo risco do processo e pela capacidade de uma inspeção posterior para verificar o resultado. Exemplos de canetas de injeção podem incluir características de moldagem, colagem, soldadura, lubrificação, conjunto de molas ou acionamentos, montagem automática de mecanismos de dosagem, estações controladas por software, operações de vedação e embalagem. A estratégia de validação deve definir qualificação de equipamento, intervalos de operação, condições de desafio, lotes de materiais e componentes, amostragem, critérios de aceitação, tratamento de dados, desvios e gatilhos de revalidação. Os parâmetros críticos devem estar ligados a características críticas de qualidade ou desempenho, em vez de serem escolhidos apenas porque a máquina os regista. Um relatório de verificação de projeto bem-sucedido não valida o processo de fabrico, e a inspeção final não pode sempre detetar defeitos de ligação latente, soldadura, lubrificação ou de montagem. O plano de qualidade deve também definir a manutenção preventiva, calibração, liberação da linha, qualificação do operador, controlos em processo e monitorização estatística necessários para manter o estado validado.
Use QMSR, ISO 13485 e ISO 14971 como um sistema ligado
O atual QMSR da FDA alinha a Parte 820 mais estreitamente com a ISO 13485:2016, enquanto a inspeção da FDA e os requisitos legais específicos dos EUA continuam a aplicar-se. ISO 14971:2019 fornece o quadro de gestão de risco ao longo da vida e foi confirmado como atual por ISO em 2025. Para uma caneta de injeção transferida, os controlos de risco devem permanecer ligados aos controlos do fornecedor, parâmetros de processo, inspeção, tratamento de não conformidade, informações sobre reclamações e feedback de produção ou pós-produção. O fabricante deve definir como as alterações aos componentes, moldes, software, equipamento, local, métodos de teste ou janelas de processo são avaliadas antes da implementação. As perguntas frequentes do QMSR da FDA referem que a abordagem de inspeção mudou com o regulamento e que registos anteriormente isentos de revisão ao abrigo de disposições anteriores podem agora ser inspecionados. As equipas devem atualizar os procedimentos e a formação para o quadro atual, em vez de reutilizar uma antiga lista de verificação do Regulamento do Sistema de Qualidade sem revisão.
Guias de engenharia relacionados
Guia de Processos de Fabrico · Abordagem de Fábrica e Qualidade · OEM/ODM Engenharia
Fontes primárias e notas de estado
Utilize a fonte oficial atual e o seu estado de revisão ao converter este guia em requisitos do projeto. Os resumos de normas não substituem a norma adquirida, e uma fonte identificada como rascunho não é vinculativa nem para implementação.
- FDA — Regulamentação do Sistema de Gestão da Qualidade
- Perguntas Frequentes da FDA — QMSR
- ISO 13485:2016 — Sistemas de gestão da qualidade dos dispositivos médicos
- ISO 14971:2019 — Aplicação da gestão de risco a dispositivos médicos
Perguntas que os compradores também fazem
A FDA afirma que o Regulamento do Sistema de Gestão da Qualidade entrou em vigor em 2026-02-02.
Não. Um piloto pode suportar a transferência, mas a validação necessita de métodos pré-definidos, critérios de aceitação e evidências para o processo de produção controlado.
Não quando uma inspeção posterior não consegue verificar totalmente o resultado do processo ou detetar defeitos latentes.
Avalie alterações de componentes, fornecedores, ferramentas, processos, software, locais, métodos de teste e especificações antes da implementação.