
Reseñado 2026-10-23 · Para B2B equipos de compras y desarrollo
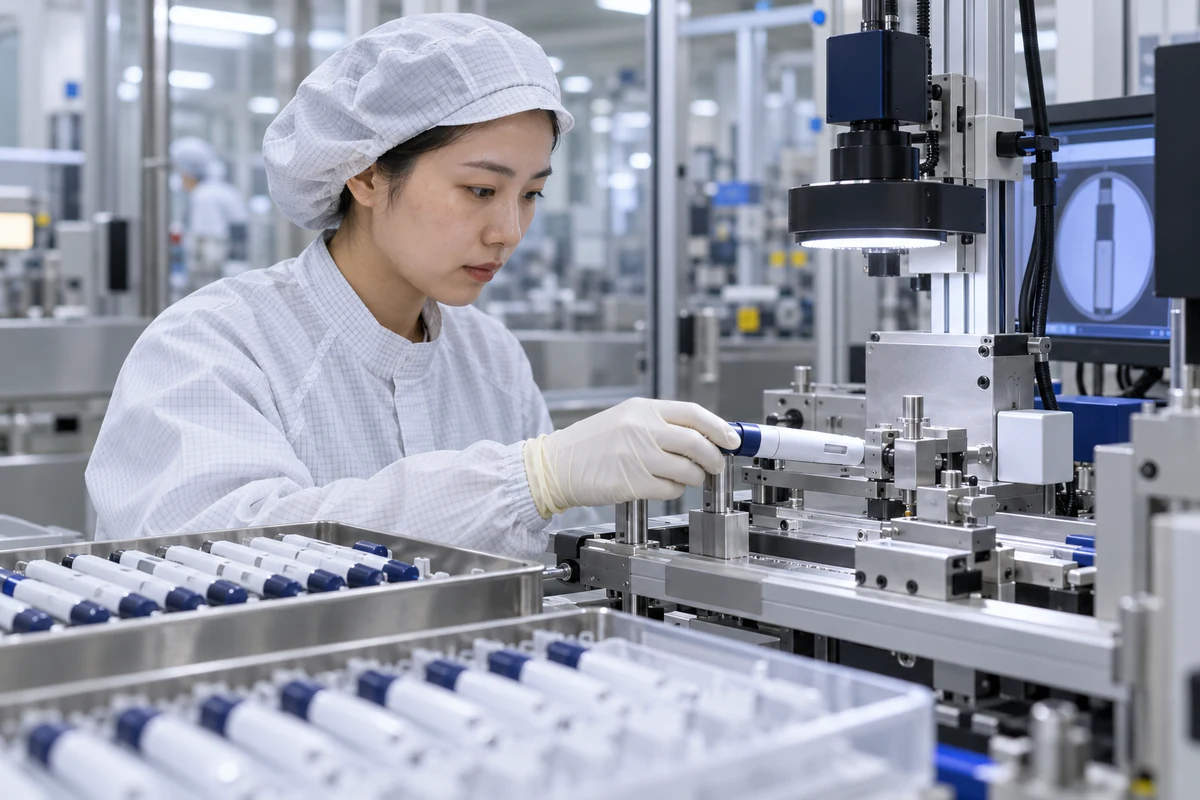
La transferencia de diseño de la pluma de inyección solo se completa cuando los resultados aprobados pueden reproducirse mediante especificaciones de producción controladas, equipos, métodos de inspección, instrucciones de trabajo y controles de proveedores. Una construcción piloto que produzca muestras aceptables es una prueba útil, pero por sí sola no demuestra un proceso de fabricación capaz y validado. La Regulación del Sistema de Gestión de Calidad de la FDA entró en vigor en 2026-02-02 e incorpora ISO 13485:2016 por referencia en 21 CFR Parte 820. Para un programa de pluma de inyección, el plan de transferencia debe conectar las entradas de diseño, los controles de riesgo y los resultados de verificación con la lista de materiales, dibujos, herramientas, parámetros de ensamblaje, software o firmware cuando corresponda, actividades de aceptación, trazabilidad y control de cambios. Los procesos cuyos resultados no pueden ser completamente verificados mediante una inspección posterior requieren una estrategia de validación adecuada. HYTANBIO pueden apoyar la evidencia sobre industrialización y manufactura; El fabricante responsable debe aprobar el alcance del sistema de calidad y la estrategia de lanzamiento del producto terminado.
Límite de alcance: Esta página es una guía de ingeniería B2B y planificación de evidencias. No es un consejo médico, una aprobación regulatoria, una oferta de medicamento ni una declaración de compatibilidad para una configuración no identificada.
Entradas de decisión para controlar
- Lista de materiales, planos y especificaciones publicados
- De la trazabilidad del control de riesgos a la producción y el control
- Herramientas, instalaciones, software y configuración de equipos
- Idoneidad para sistemas de medición y métodos de inspección
- Justificación y protocolo de validación de procesos
- Cualificación de proveedores y controles entrantes
- Registros, de formación, trazabilidad y liberación
- Disparadores de desviación, cambio y revalidación
Crear un paquete de transferencia de diseño que la producción pueda ejecutar
El paquete de transferencia debería definir más que los dibujos finales. Normalmente incluye la lista de materiales aprobada, especificaciones de materiales y componentes, tolerancias, planos de herramientas y accesorios, secuencia de ensamblaje, ventanas de parámetros, métodos de inspección, necesidades de calibración, versiones de software cuando correspondan, especificaciones de embalaje, entradas de etiquetado, normas de trazabilidad y requisitos de formación. Cada elemento debe vincularse a un resultado de diseño, control de riesgos o requisito de aceptación. Se necesitan unidades equivalentes a la producción para confirmar que las especificaciones son comprensibles y alcanzables fuera del laboratorio de desarrollo. El equipo debe revisar la capacidad del proveedor, la cualificación de componentes, la idoneidad del sistema de medición y los controles entrantes antes de la fabricación rutinaria. Las desviaciones abiertas, las herramientas temporales o los ajustes manuales deben ser visibles en lugar de absorberse en un proceso informal. Una revisión formal de transferencia debe identificar la revisión publicada, el emplazamiento responsable, los riesgos no resueltos, los registros de aprobación y las condiciones que deben cumplirse antes de la calificación del proceso o la liberación comercial.
Validar procesos donde la inspección por sí sola no puede garantizar el resultado
La validación del proceso debe estar impulsada por el riesgo del proceso y la capacidad de una inspección posterior para verificar la salida. Ejemplos de plumas de inyección pueden incluir características de moldeo, unión, soldadura, lubricación, conjunto de muelles o accionamientos, ensamblaje automatizado de mecanismos de dosificación, estaciones controladas por software, operaciones de sellado y envasado. La estrategia de validación debe definir la cualificación del equipo, rangos operativos, condiciones de desafío, lotes de materiales y componentes, muestreo, criterios de aceptación, manejo de datos, desviaciones y disparadores de revalidación. Los parámetros críticos deben vincularse a características críticas de calidad o rendimiento en lugar de elegirse solo porque la máquina los registra. Un informe de verificación de diseño exitoso no valida el proceso de fabricación, y la inspección final no siempre puede detectar defectos latentes de enlace, soldadura, lubricación o ensamblaje. El plan de calidad también debe definir el mantenimiento preventivo, calibración, liberación de líneas, cualificación del operador, controles en proceso y monitorización estadística necesarios para mantener el estado validado.
Utiliza QMSR, ISO 13485 y ISO 14971 como sistemas conectados
El QMSR actual de la FDA alinea la Parte 820 más estrechamente con ISO 13485:2016, mientras que la inspección de la FDA y los requisitos legales específicos de EE. UU. siguen aplicándose. ISO 14971:2019 proporciona el marco de gestión de riesgos del ciclo de vida y fue confirmado como actual por ISO en 2025. Para un bolígrafo de inyección transferido, los controles de riesgo deben permanecer conectados a los controles del suministrador, parámetros de proceso, inspecciones, manejo de incumplimientos, información de quejas y retroalimentación de producción o postproducción. El fabricante debe definir cómo se evalúan los cambios en componentes, moldes, software, equipos, sitio, métodos de prueba o ventanas de proceso antes de la implementación. Las preguntas frecuentes de la FDA sobre QMSR señalan que el enfoque de inspección cambió con la regulación y que los registros previamente exentos de revisión bajo disposiciones anteriores ahora pueden ser inspeccionados. Los equipos deberían actualizar los procedimientos y la formación al marco actual en lugar de reutilizar una antigua lista de verificación del Reglamento del Sistema de Calidad sin revisión.
Guías de ingeniería relacionadas
Guía de procesos de fabricación · Enfoque de fábrica y calidad · OEM/ODM Ingeniería
Fuentes primarias y notas de estado
Utiliza la fuente oficial actual y su estado de revisión al convertir esta guía en requisitos del proyecto. Los resúmenes de normas no sustituyen el estándar adquirido, y una fuente identificada como borrador no es vinculante ni es aplicable a su implementación.
- FDA — Regulación del Sistema de Gestión de la Calidad
- FDA — QMSR Preguntas frecuentes
- ISO 13485:2016 — Sistemas de gestión de la calidad de los dispositivos médicos
- ISO 14971:2019 — Aplicación de la gestión de riesgos a dispositivos médicos
Preguntas que también hacen los compradores
La FDA afirma que el Reglamento del Sistema de Gestión de la Calidad entró en vigor en 2026-02-02.
No. Un piloto puede soportar la transferencia, pero la validación necesita métodos predefinidos, criterios de aceptación y evidencia para el proceso de producción controlado.
No cuando una inspección posterior no puede verificar completamente el resultado del proceso o detectar defectos latentes.
Evalúa los cambios en componentes, proveedores, herramientas, procesos, software, sitios, métodos de prueba y especificaciones antes de implementarlo.