
レビュー 2026年10月23日 ·B2B調達・開発チーム向け
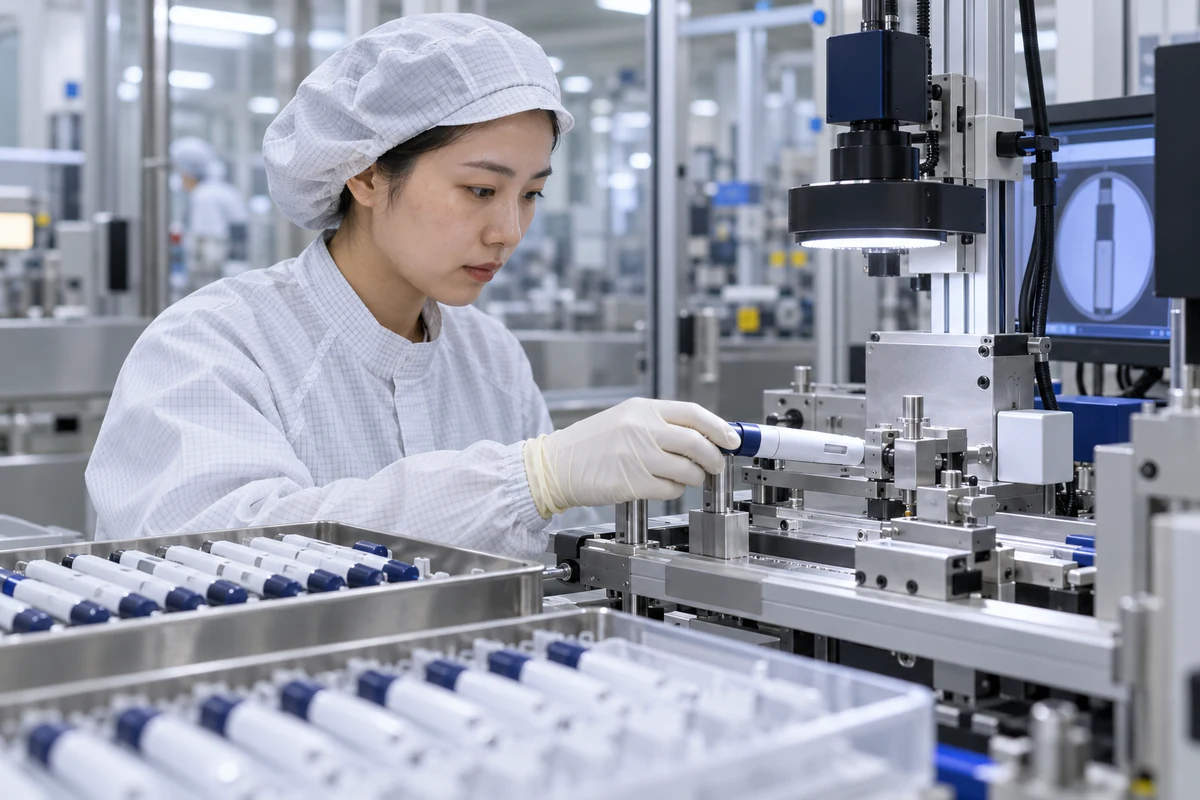
インジェクションペン設計転送は、承認された設計成果が管理された生産仕様、設備、検査方法、作業指示書およびサプライヤー管理を通じて再現できる場合にのみ完了します。試験的に適切なサンプルを生産することは有用な証拠ですが、それだけでは有能で検証済みの製造プロセスを示すものではありません。FDAの品質管理システム規則は2026年2月2日から発効し、参照による参照ISO 13485:2016をCFRパート820に組み込み21。インジェクションペンプログラムの場合、移転計画は設計入力、リスク管理、検証結果を材料明細書、図面、工具、組立パラメータ、該当する場合はソフトウェアまたはファームウェア、受領活動、トレーサビリティ、変更管理と結びつけるべきです。結果が後続の検査で完全に検証できないプロセスには、適切な検証戦略が必要です。HYTANBIO工業化や製造業の証拠を支持できます。責任ある製造業者は、品質システムの範囲と完成品リリース戦略を承認しなければなりません。
範囲の境界: このページはB2B工学およびエビデンス計画のガイドです。これは医療アドバイス、規制当局の承認、薬剤の提供、または名前のない構成の適合声明ではありません。
制御への意思決定入力
- 公開された材料表、図面および仕様書
- リスク管理から生産管理トレーサビリティへの
- 工具、治具、ソフトウェアおよび機器構成
- 測定システムおよび検査方法の適合性
- プロセス検証の理論とプロトコル
- サプライヤーの資格認定と入荷管理
- 訓練、追跡可能性、リリース記録
- 逸脱、変更、再検証のトリガー
制作が実行できる設計・移転パッケージを作成しましょう
転送パッケージは最終図面以上のものを定義すべきです。通常、承認された材料表、材料および部品仕様、公差、工具および治具図面、組立順序、パラメータウィンドウ、検査方法、校正要件、該当する場合のソフトウェアバージョン、パッケージ仕様書、ラベル入力、トレーサビリティルール、トレーニング要件が含まれます。各項目は設計成果物、リスク管理、または受け入れ要件にリンクすべきです。仕様が理解可能で開発ベンチ外でも達成可能であることを確認するために、生産相当のユニットが必要です。チームは、通常製造前にサプライヤーの能力、部品の資格、測定システムの適合性、入荷管理をレビューすべきです。オープンな逸脱、一時的な工具、手動調整は非公式なプロセスに吸収されるのではなく、目に見えるものでなければなりません。正式な移管審査では、公開された改訂、責任のある現場、未解決のリスク、承認記録、プロセスの適格化や商業公開前に満たすべき条件が特定されるべきです。
検査だけでは結果を保証できないプロセスの検証
プロセス検証はプロセスリスクと、後の検査による出力の検証能力に基づいて推進されるべきです。射出ペンの例には、成形特性、接着、溶接、潤滑、スプリングまたはドライブの組み立て、自動投与機構の組み立て、ソフトウェア制御ステーション、封閉および包装作業が含まれます。検証戦略は、設備の適格性、運転範囲、チャレンジ条件、材料および部品ロット、サンプリング、受け入れ基準、データ処理、偏差および再検証トリガーを定義すべきです。重要なパラメータは、機械が記録したからといって選ばれるのではなく、重要な品質や性能特性に結びつけるべきです。設計・検証レポートが成功しても製造プロセスの検証はなく、最終検査でも潜在接着、溶接、潤滑、組立欠陥を必ずしも検出できません。品質計画はまた、予防保守、校正、ラインクリアランス、オペレーター資格、プロセス中制御、検証済みの状態を維持するために必要な統計監視も定義すべきです。
QMSR、ISO 13485、ISO 14971を接続システムとして使用してください
FDAの現行QMSRはパート820をよりISO 13485:2016と密接に整合させていますが、FDAの検査および米国固有の法定要件は依然として適用されます。ISO 14971:2019ライフサイクルリスク管理の枠組みを提供し、2025年にISOによって最新であることが確認されました。移管インジェクションペンの場合、リスク管理はサプライヤーの管理、プロセスパラメータ、検査、不適合処理、苦情情報、生産または生産後のフィードバックと連携しなければなりません。製造者は、部品、金型、ソフトウェア、設備、現場、試験方法、プロセスウィンドウの変更をどのように評価するかを実装前に定義すべきです。FDAのQMSRよくある質問では、検査の方針が規制に伴い変更され、以前の規定で審査免除されていた記録も現在は検査可能であると指摘されています。チームは、古い品質システム規則チェックリストをレビューなしに使い回すのではなく、手順やトレーニングを現在のフレームワークに更新すべきです。
関連エンジニアリングガイド
製造プロセスガイド · 工場と品質アプローチ · OEM/ODM工学
一次資料および現状注記
このガイドをプロジェクト要件に変換する際は、現在の公式ソースとその改訂状況を使用してください。標準の概要は購入した標準の代わりにはならず、草案として特定された情報源は拘束力も実装のためのものでもありません。
買い手がよく聞く質問
FDAは、品質管理システム規則が2026年2月2日日に施行されたと述べています。
いいえ。パイロットは移管を支援できますが、検証にはあらかじめ定められた方法、受理基準、そして管理された生産プロセスのための証拠が必要です。
後の検査でプロセスの結果を完全に検証できなかったり、潜在的な欠陥を検出できなかったりする場合は、なおさらです。
導入前に、コンポーネント、サプライヤー、ツール、プロセス、ソフトウェア、現場、試験方法、仕様の変更を評価してください。