
İnceleme 2026-10-23 · B2B tedarik ve geliştirme ekipleri için
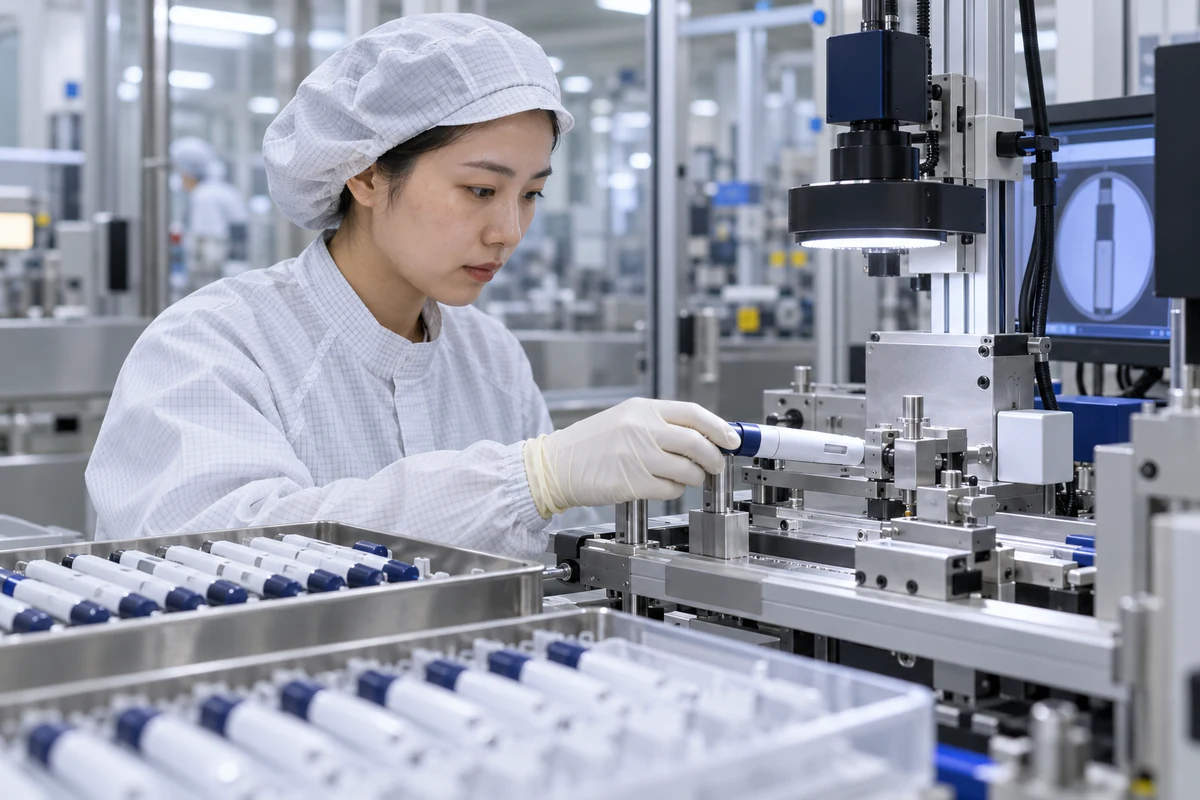
Enjeksiyon kalemi tasarım transferi, onaylanmış tasarım çıktılarının kontrollü üretim spesifikasyonları, ekipman, denetim yöntemleri, çalışma talimatları ve tedarikçi kontrolleri ile yeniden üretilebildiği durumlarda tamamlanmıştır. Kabul edilebilir örnekler üreten bir pilot yapım faydalı kanıttır, ancak tek başına yetkin ve doğrulanmış bir üretim sürecini göstermez. FDA'nın Kalite Yönetim Sistemi Düzenlemesi 2026-02-02 için yürürlüğe girmiş ve ISO 13485:2016 referans yoluyla 21 CFR Bölüm 820'a dahil etmiştir. Enjeksiyon kalemi programı için, transfer planı tasarım girdilerini, risk kontrollerini ve doğrulama sonuçlarını malzeme listesi, çizimler, aletler, montaj parametreleri, kullanılabilir yazılım veya firmware, kabul faaliyetleri, izlenebilirlik ve değişim kontrolü ile bağlamalıdır. Sonuçları sonraki incelemeyle tamamen doğrulanamadığı süreçler, uygun bir doğrulama stratejisi gerektirir. HYTANBIO sanayileşme ve üretim kanıtlarını destekleyebilir; Sorumlu üretici, kalite sistem kapsamını ve bitmiş ürün sürüm stratejisini onaylamalıdır.
Kapsam sınırı: Bu sayfa B2B mühendislik ve kanıt planlama rehberidir. Bu, tıbbi tavsiye, düzenleyici onay, ilaç teklifi veya isimsiz bir konfigürasyon için uyumluluk beyanı değildir.
Kontrol için karar girdileri
- Malzeme listesi, çizimler ve teknik özellikler açıklandı
- Risk kontrolünden üretim-kontrol izlenebilirliğine geçiş
- Aletler, armatürler, yazılım ve ekipman konfigürasyonu
- Ölçüm sistemi ve denetim yöntemi uygunluğu
- Süreç doğrulama gerekçesi ve protokolü
- Tedarikçi nitelendirme ve gelen kontroller
- Eğitim, izlenebilirlik ve serbest bırakma kayıtları
- Sapma, değişim ve yeniden doğrulama tetikleyicileri
Üretimin uygulayabileceği bir tasarım-transfer paketi oluşturun
Transfer paketi sadece nihai çizimlerden fazlasını tanımlamalıdır. Genellikle onaylanmış malzeme listesi, malzeme ve bileşen spesifikasyonları, toleranslar, takım ve armatur çizimleri, montaj dizisi, parametre pencereleri, denetim yöntemleri, kalibrasyon ihtiyaçları, ilgili yazılım sürümleri, ambalaj spesifikasyonları, etiketleme girdileri, izlenebilirlik kuralları ve eğitim gereksinimleri içerir. Her madde bir tasarım çıktısı, risk kontrolü veya kabul gereksinimine bağlanmalıdır. Üretim benzeri üniteler, teknik özelliklerin anlaşılır ve geliştirme masası dışında ulaşılabilir olduğunu doğrulamak için gereklidir. Ekip, rutin üretimden önce tedarikçi kapasitesini, bileşen yeterliliğini, ölçüm sistemi uygunluğunu ve gelen kontrolleri gözden geçirmelidir. Açık sapmalar, geçici aletler veya manuel ayarlamalar gayriresmi bir sürece dahil olmak yerine görünür olmalıdır. Resmi bir transfer incelemesi, serbest bırakılan revizyonu, sorumlu alanı, çözülmemiş riskleri, onay kayıtlarını ve süreç niteliğinden veya ticari yayından önce sağlanması gereken koşulları belirlemelidir.
Yalnızca denetimin sonucu garanti edemeyeceği süreçleri doğrulayın
Süreç doğrulaması, süreç riski ve daha sonra yapılan incelemenin çıktıyı doğrulama yeteneğiyle yönlendirilmelidir. Enjeksiyon kalemi örnekleri arasında kalıplama özellikleri, yapıştırma, kaynak, yağlama, yay veya sürücü montajı, otomatik dozlama mekanizması montajı, yazılım kontrollü istasyonlar, sızdırmazlık ve paketleme işlemleri yer alabilir. Doğrulama stratejisi, ekipman niteliği, çalışma menzilleri, meydan okuma koşulları, malzeme ve bileşen partileri, örnekleme, kabul kriterleri, veri işleme, sapmalar ve yeniden doğrulama tetikleyicilerini tanımlamalıdır. Kritik parametreler, yalnızca makinenin kaydettiği için seçilmek yerine kritik kalite veya performans özellikleriyle ilişkilendirilmelidir. Başarılı bir tasarım doğrulama raporu üretim sürecini doğrulamaz ve nihai denetim her zaman gizli bağ, kaynak, yağlama veya montaj kusurlarını tespit edemez. Kalite planı ayrıca önleyici bakım, kalibrasyon, hat temizleme, operatör yeterliliği, süreç içi kontroller ve doğrulanmış durumu korumak için gereken istatistiksel izlemeyi tanımlamalıdır.
QMSR, ISO 13485 ve ISO 14971'i bağlı bir sistem olarak kullanın
FDA'nın mevcut QMSR'si, 820 Bölümünü ISO 13485:2016 ile daha yakından örtüşüyor, ancak FDA denetimi ve ABD'ye özgü yasal gereklilikler hâlâ geçerlidir. ISO 14971:2019, yaşam döngüsü risk yönetimi çerçevesini sağlar ve 2025'de ISO tarafından güncel olarak onaylandı. Transfer edilen enjeksiyon kalemi için, risk kontrolleri tedarikçi kontrolleri, süreç parametreleri, denetim, uyumsuzluk işlemleri, şikayet bilgileri ve üretim veya prodüksiyon sonrası geri bildirimlerle bağlı kalmalıdır. Üretici, uygulamadan önce bileşenlerde, kalıplarda, yazılımlarda, ekipmanlarda, sahalarda, test yöntemlerinde veya süreç pencerelerinde yapılan değişikliklerin nasıl değerlendirileceğini tanımlamalıdır. FDA'nın QMSR sıkça sorulan soruları, denetim yaklaşımının düzenlemeyle birlikte değiştiğini ve önceki hükümler kapsamında incelemeden muaf olan kayıtların artık incelenebileceğini belirtiyor. Ekipler, eski bir Kalite Sistemi Düzenlemesi kontrol listesini incelemeden tekrar kullanmak yerine prosedürleri ve eğitimi mevcut çerçeveye göre güncellemelidir.
İlgili mühendislik rehberleri
Üretim Süreci Rehberi · Fabrika ve Kalite Yaklaşımı · OEM/ODM Mühendislik
Birincil kaynaklar ve durum notları
Bu rehberi proje gereksinimlerine dönüştürürken mevcut resmi kaynağı ve revizyon durumunu kullanın. Standart özetleri satın alınan standardın yerini tutmaz ve taslak olarak tanımlanan bir kaynak bağlayıcı veya uygulanmaya uygun değildir.
- FDA — Kalite Yönetim Sistemi Düzenlemesi
- FDA — QMSR Sıkça Sorulan Sorular
- ISO 13485:2016 — Tıbbi cihaz kalite yönetim sistemleri
- ISO 14971:2019 — Risk yönetiminin tıbbi cihazlara uygulanması
Alıcıların da sorduğu sorular
FDA, Kalite Yönetim Sistemi Düzenlemesi'nin 2026-02-02 üzerinde yürürlüğe girdiğini belirtiyor.
Hayır. Bir pilot transferi destekleyebilir, ancak doğrulama için önceden tanımlanmış yöntemler, kabul kriterleri ve kontrollü üretim süreci için kanıt gereklidir.
Daha sonraki inceleme sürecin sonucunu tamamen doğrulayamıyor veya gizli kusurları tespit edemiyorsa.
Uygulamadan önce bileşen, tedarikçi, araç, süreç, yazılım, site, test yöntemi ve spesifikasyon değişikliklerini değerlendirin.