
Recenserad 2026-10-23 · För B2B upphandlings- och utvecklingsteam
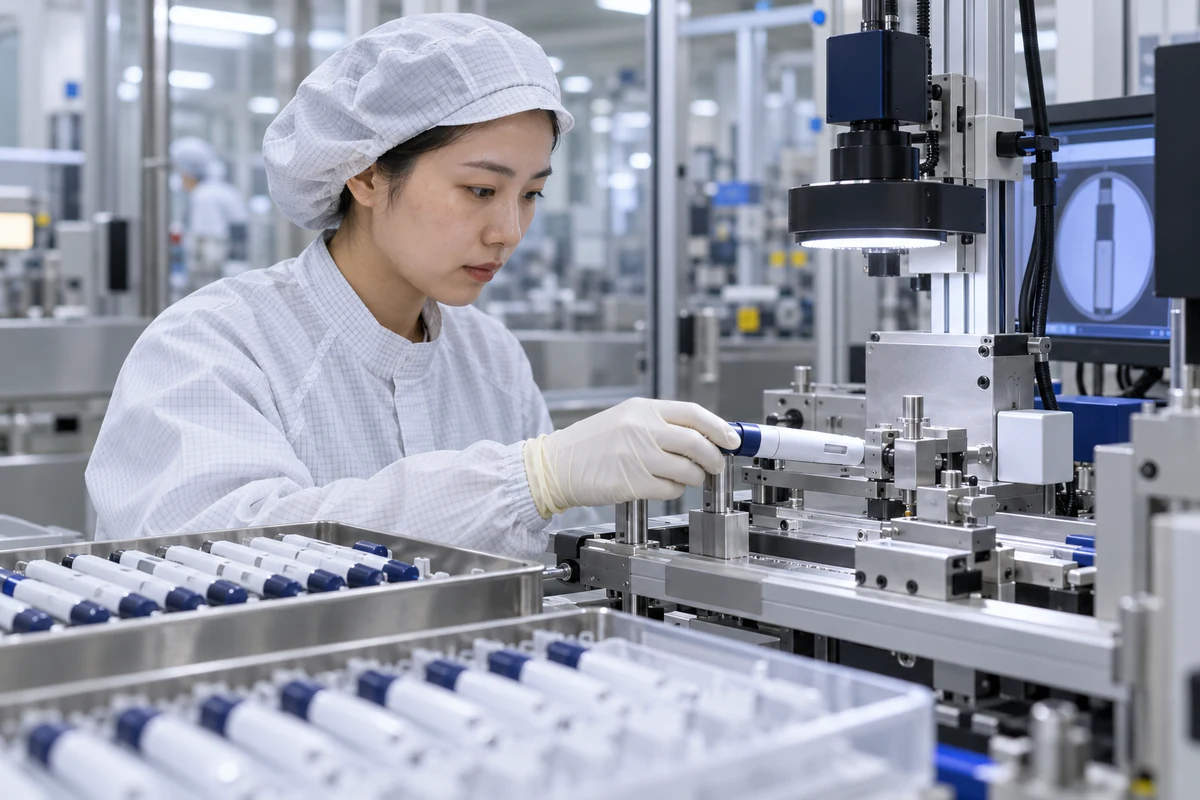
Överföringen av injektionspennans design är endast klar när godkända designresultat kan återges genom kontrollerade produktionsspecifikationer, utrustning, inspektionsmetoder, arbetsinstruktioner och leverantörskontroller. En pilotbyggnation som ger acceptabla prover är användbar evidens, men den visar inte på sig en kapabel och validerad tillverkningsprocess. FDA:s kvalitetsledningssystem Regulation trädde i kraft 2026-02-02 och införlivar ISO 13485:2016 genom referens i 21 CFR Part 820. För ett injektionspenneprogram bör överföringsplanen koppla designindata, riskkontroller och verifieringsresultat till materiallistan, ritningar, verktyg, monteringsparametrar, mjukvara eller firmware där det är tillämpligt, acceptansaktiviteter, spårbarhet och ändringskontroll. Processer vars resultat inte kan verifieras fullt ut genom efterföljande inspektion kräver en lämplig valideringsstrategi. HYTANBIO kan stödja industrialisering och tillverkningsbevis; Den ansvariga tillverkaren måste godkänna kvalitetssystemets omfattning och strategin för färdig produktlansering.
Omfattningsgräns: Denna sida är en B2B ingenjörs- och evidensplaneringsguide. Det är inte medicinsk rådgivning, regulatoriskt godkännande, ett läkemedelserbjudande eller ett kompatibilitetsuttalande för en namnlös konfiguration.
Beslutsinput till styrning
- Släppte materiallistor, ritningar och specifikationer
- Spårbarhet från riskkontroll till produktionskontroll
- Verktyg, fixturer, mjukvara och utrustningskonfiguration
- Lämplighet för mätsystem och inspektionsmetod
- Processvalideringsmotivering och protokoll
- Leverantörskvalificering och inkommande kontroller
- Utbildnings-, spårbarhets- och frigivningsregister
- Avvikelse-, förändrings- och revalideringstriggers
Skapa ett design-överföringspaket som produktionen kan köra
Överföringspaketet bör definiera mer än bara slutgiltiga ritningar. Den inkluderar normalt godkända materiallistor, material- och komponentspecifikationer, toleranser, verktygs- och fixturritningar, monteringsordning, parameterfönster, inspektionsmetoder, kalibreringsbehov, mjukvaruversioner där det är relevant, förpackningsspecifikationer, märkningsindata, spårbarhetsregler och utbildningskrav. Varje punkt bör kopplas tillbaka till ett designresultat, riskkontroll eller acceptanskrav. Produktionsekvivalenta enheter behövs för att bekräfta att specifikationerna är förståeliga och uppnåeliga utanför utvecklingsbänken. Teamet bör granska leverantörens kapacitet, komponentkvalificering, mätsystemlämplighet och inkommande kontroller innan rutinmässig tillverkning. Öppna avvikelser, tillfälliga verktyg eller manuella justeringar måste vara synliga snarare än absorberade i en informell process. En formell överföringsgranskning bör identifiera den släppta revisionen, ansvarig plats, olösta risker, godkännanderegister och villkor som måste uppfyllas innan processkvalificering eller kommersiell frigivning.
Validera processer där inspektion ensam inte kan garantera resultatet
Processvalidering bör drivas av processrisk och möjligheten till senare inspektion att verifiera resultatet. Exempel på injektionspenna kan inkludera gjutningsegenskaper, bindning, svetsning, smörjning, fjäder- eller drivmontering, automatiserad doseringsmekanism, mjukvarustyrda stationer, tätnings- och förpackningsoperationer. Valideringsstrategin bör definiera utrustningens kvalificering, driftintervall, utmaningsvillkor, material- och komponentpartier, provtagning, acceptanskriterier, datahantering, avvikelser och revalideringstriggers. Kritiska parametrar bör kopplas till kritisk kvalitet eller prestandaegenskaper snarare än att väljas enbart för att maskinen registrerar dem. En lyckad designverifieringsrapport validerar inte tillverkningsprocessen, och slutinspektion kan inte alltid upptäcka latenta bindnings-, svets-, smörj- eller monteringsfel. Kvalitetsplanen bör också definiera förebyggande underhåll, kalibrering, linjefriering, operatörskvalificering, kontroller under processen och statistisk övervakning som behövs för att behålla det validerade tillståndet.
Använd QMSR, ISO 13485 och ISO 14971 som ett sammankopplat system
FDA:s nuvarande QMSR anpassar Part 820 närmare ISO 13485:2016, medan FDA-inspektion och USA-specifika lagstadgade krav fortfarande gäller. ISO 14971:2019 tillhandahåller ramverket för livscykelriskhantering och bekräftades som aktuellt av ISO 2025. För en överförd injektionspän måste riskkontroller förbli kopplade till leverantörskontroller, processparametrar, inspektion, hantering av avvikelser, klagomålsinformation samt återkoppling från produktion eller efterproduktion. Tillverkaren bör definiera hur förändringar i komponenter, formar, mjukvara, utrustning, plats, testmetoder eller processfönster bedöms innan implementering. FDA:s QMSR-frågor som ofta ställs noterar att inspektionsmetoden ändrades med regleringen och att register som tidigare undantagits från granskning enligt tidigare bestämmelser nu kan inspekteras. Team bör uppdatera rutiner och utbildning till den nuvarande ramen istället för att återanvända en gammal checklista för kvalitetssystemregler utan granskning.
Relaterade ingenjörsguider
Tillverkningsprocessguide · Fabriks- och kvalitetsmetod · OEM/ODM Ingenjörsvetenskap
Primärkällor och statusnoteringar
Använd den aktuella officiella källan och dess versionsstatus när du konverterar denna guide till projektkrav. Standardsammanfattningar ersätter inte den köpta standarden, och en källa som identifieras som utkast är inte bindande eller för implementering.
- FDA — Reglering av kvalitetsledningssystem
- FDA — QMSR Vanliga frågor
- ISO 13485:2016 — Kvalitetsledningssystem för medicintekniska produkter
- ISO 14971:2019 — Tillämpning av riskhantering på medicintekniska produkter
Frågor som köpare också ställer
FDA uppger att Quality Management System Regulation trädde i kraft 2026-02-02.
Nej. Ett pilotprojekt kan stödja överföring, men validering kräver fördefinierade metoder, acceptanskriterier och bevis för den kontrollerade produktionsprocessen.
Inte när senare inspektion inte kan verifiera processresultatet fullt ut eller upptäcka dolda fel.
Utvärdera förändringar i komponent, leverantör, verktyg, process, mjukvara, plats, testmetod och specifikation innan implementering.