
리뷰됨 2026년 10월 23일 · B2B 조달 및 개발팀을 위한
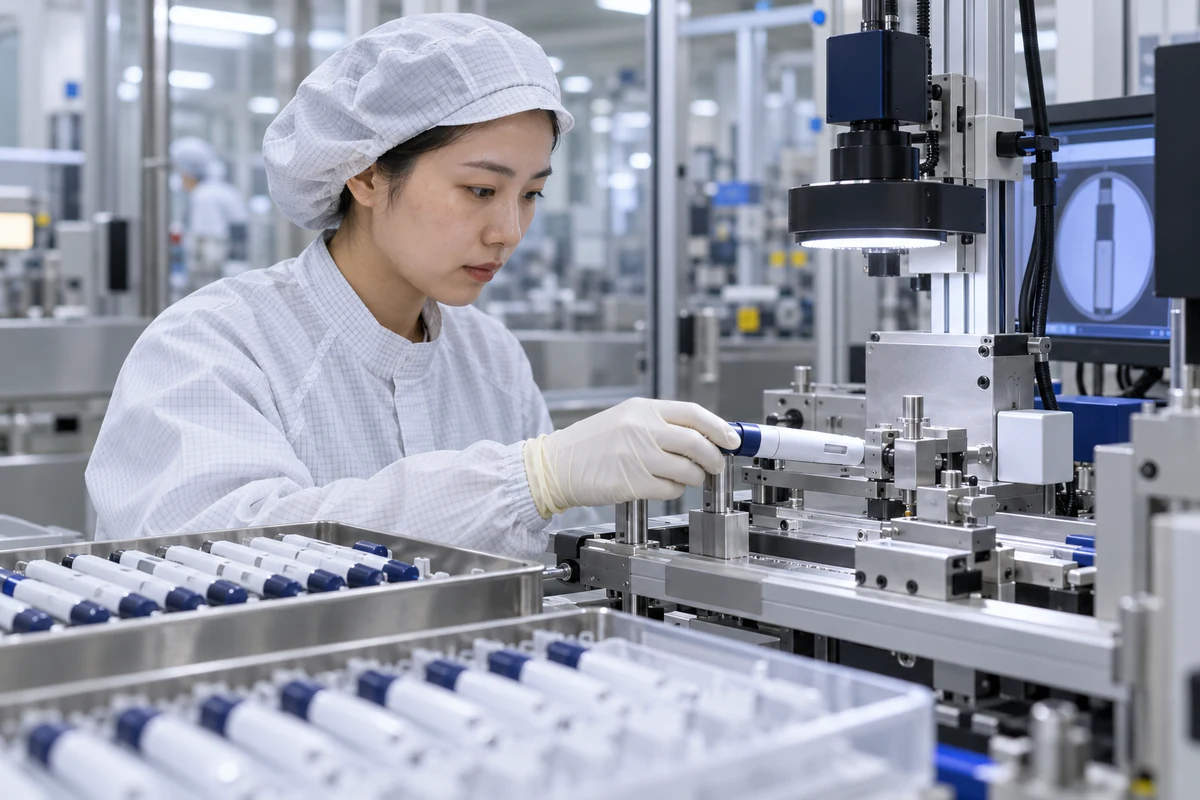
인젝션 펜 설계 이전은 승인된 설계 결과물이 통제된 생산 사양, 장비, 검사 방법, 작업 지침 및 공급업체 통제를 통해 재현될 수 있을 때만 완료됩니다. 시범 생산이 가능한 샘플을 생산하는 것은 유용한 증거이지만, 그것만으로는 유능하고 검증된 제조 공정을 입증할 수 없습니다. FDA의 품질 관리 시스템 규정은 2026년 2월 2일 발효되었으며, 참조를 통한 ISO 13485:2016을 21 CFR Part 820에 통합합니다. 주입 펜 프로그램의 경우, 이전 계획은 설계 입력, 위험 통제 및 검증 결과를 자재 명세서, 도면, 공구, 조립 매개변수, 해당 소프트웨어 또는 펌웨어, 수락 활동, 추적성 및 변경 관리와 연결해야 합니다. 후속 검사로 완전히 검증할 수 없는 프로세스는 적절한 검증 전략이 필요합니다. HYTANBIO 산업화와 제조업 증거를 뒷받침할 수 있습니다; 책임 제조업체는 품질 시스템 범위와 완제품 출시 전략을 승인해야 합니다.
범위 경계: 이 페이지는 B2B 공학 및 증거 계획 가이드입니다. 이는 의료 조언, 규제 승인, 약물 제안 또는 이름 없는 구성에 대한 적합성 진술서가 아닙니다.
제어에 대한 결정 입력
- 공개된 자재 목록, 도면 및 사양서
- 위험 통제에서 생산 통제 추적성으로의 전환
- 공구, 고정구, 소프트웨어 및 장비 구성
- 측정 시스템 및 검사 방법 적합성
- 프로세스 검증의 논리와 프로토콜
- 공급업체 인증 및 수신 통제
- 훈련, 추적 가능성 및 해제 기록
- 편차, 변경 및 재검증 트리거
제작진이 실행할 수 있는 설계-이전 패키지를 만드세요
이전 패키지는 최종 도면 이상의 의미를 정의해야 합니다. 일반적으로 승인된 자재명서, 재료 및 부품 사양, 공차, 공구 및 고정구 도면, 조립 순서, 매개변수 창, 검사 방법, 교정 요구사항, 관련 소프트웨어 버전, 포장 명세서, 라벨링 입력, 추적성 규칙 및 교육 요구사항이 포함됩니다. 각 항목은 설계 결과물, 위험 관리 또는 수락 요구사항과 연결되어야 합니다. 생산 동등한 유닛은 사양이 개발 현장 밖에서도 이해 가능하고 달성 가능한지 확인하기 위해 필요합니다. 팀은 일상 제조 전에 공급업체 역량, 부품 자격 확인, 측정 시스템 적합성 및 들어오는 통제 시스템을 검토해야 합니다. 열린 편차, 임시 공구 사용 또는 수동 조정은 비공식적인 과정에 흡수되어서는 안 되고, 눈에 띄어야 합니다. 공식 이전 검토는 공개된 수정본, 책임 있는 부지, 해결되지 않은 위험, 승인 기록 및 공정 자격 확인이나 상업적 출시 전에 충족해야 하는 조건을 식별해야 합니다.
검사만으로는 결과를 보장할 수 없는 공정을 검증합니다
공정 검증은 공정 위험과 이후 검사가 산출물을 검증할 수 있는 능력에 의해 주도되어야 합니다. 사출 펜의 예시로는 성형 특성, 접착, 용접, 윤활, 스프링 또는 드라이브 조립, 자동 도싱 메커니즘 조립, 소프트웨어 제어 스테이션, 밀봉 및 포장 작업 등이 포함될 수 있습니다. 검증 전략은 장비 자격 확인, 운영 범위, 도전 조건, 재료 및 부품 로트, 샘플링, 수용 기준, 데이터 처리, 편차 및 재검증 트리거를 정의해야 합니다. 임계 매개변수는 기계가 기록한다고 해서 선택되어서는 안 되며, 중요한 품질이나 성능 특성과 연계되어야 합니다. 성공적인 설계-검증 보고서는 제조 공정을 검증하지 못하며, 최종 검사에서는 잠재 접합, 용접, 윤활 또는 조립 결함을 항상 발견할 수 없습니다. 품질 계획은 또한 예방 유지보수, 교정, 라인 클리어런스, 운영자 자격 확인, 공정 중 제어 및 검증된 상태를 유지하기 위한 통계 모니터링을 정의해야 합니다.
QMSR, ISO 13485, ISO 14971를 연결된 시스템으로 사용하세요
FDA의 현재 QMSR은 Part 820를 ISO 13485:2016와 더 밀접하게 일치시키고 있으며, FDA 검사와 미국 특유의 법적 요건은 여전히 적용됩니다. ISO 14971:2019 생명주기 위험 관리 프레임워크를 제공하며 2025년 ISO에서 최신 기능으로 확인되었습니다. 이전된 주입 펜의 경우, 위험 통제는 공급업체 통제, 공정 매개변수, 검사, 부적합 처리, 불만 정보 및 생산 또는 생산 후 피드백과 계속 연결되어 있어야 합니다. 제조업체는 구성 요소, 금형, 소프트웨어, 장비, 현장, 시험 방법 또는 공정 창에 대한 변경 사항을 구현 전에 어떻게 평가하는지 정의해야 합니다. FDA의 QMSR 자주 묻는 질문에는 검사 방식이 규정과 함께 변경되었으며, 이전 조항에 따라 검토에서 면제되었던 기록도 이제 검사할 수 있다고 명시되어 있습니다. 팀은 검토 없이 기존 품질 시스템 규정 체크리스트를 재사용하는 대신 절차와 교육을 현재 프레임워크에 맞게 업데이트해야 합니다.
관련 공학 가이드
제조 공정 가이드 · 공장 및 품질 접근법 · OEM/ODM 공학
1차 자료 및 상태 노트
이 가이드를 프로젝트 요구사항으로 변환할 때는 현재 공식 출처와 그 개정 상태를 사용하세요. 표준 요약은 구매한 표준을 대체하지 않으며, 초안으로 식별된 출처는 구속력이나 구현에 대한 구속력이 없습니다.
- FDA — 품질 관리 시스템 규제
- FDA — QMSR 자주 묻는 질문
- ISO 13485:2016 — 의료기기 품질 관리 시스템
- ISO 14971:2019 — 의료기기에 대한 위험 관리 적용
구매자들이 묻는 질문들
FDA는 품질 관리 시스템 규정이 2026년 2월 2일부터 발효되었다고 밝혔습니다.
아니. 파일럿은 이전을 지원할 수 있지만, 검증에는 미리 정의된 방법, 수용 기준, 통제된 생산 공정에 대한 증거가 필요합니다.
이후 검사에서 공정 결과를 완전히 검증하거나 잠재적 결함을 발견하지 못할 때는 더욱 그렇습니다.
구현 전에 부품, 공급업체, 도구, 공정, 소프트웨어, 현장, 테스트 방법 및 사양 변경을 평가하세요.