
评论2026年10月23日 ·对于B2B采购和开发团队
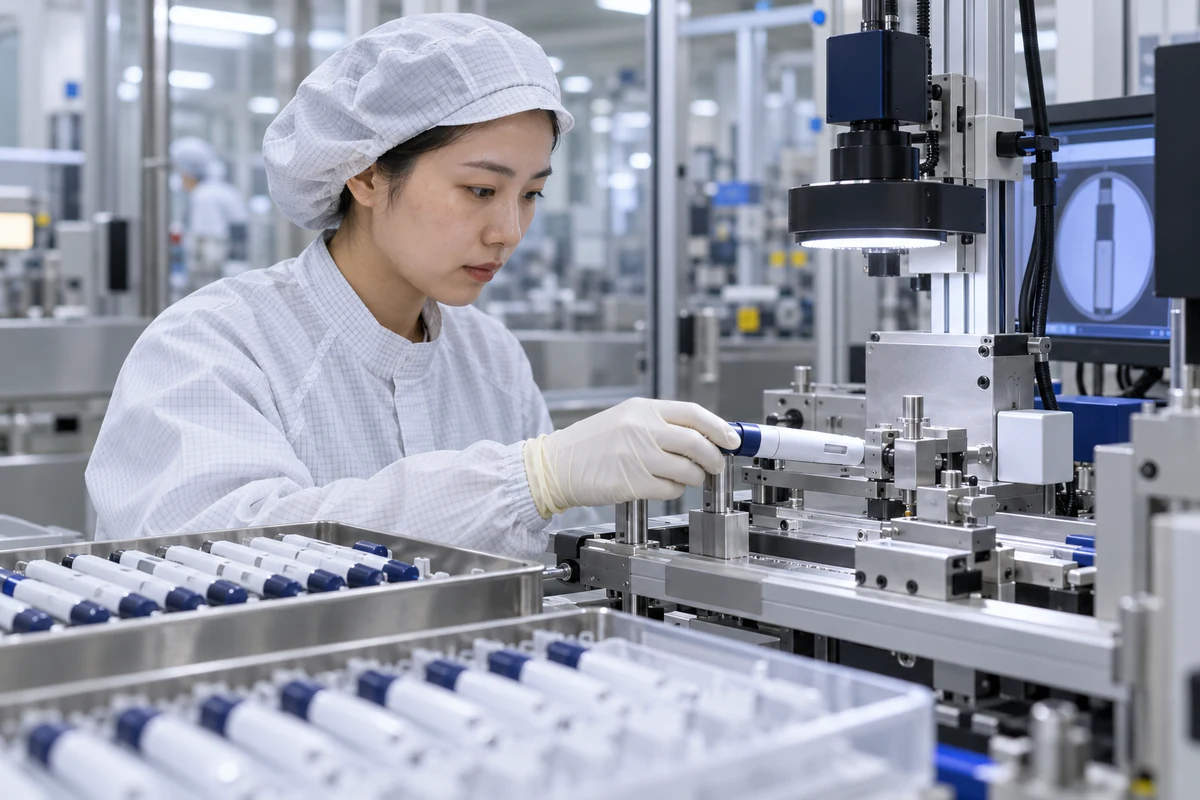
只有当通过受控的生产规范、设备、检验方法、工作指令和供应商控制能够复现批准的设计输出时,注塑笔设计转移才算完整。一个能产出合格样品的试点生产是有用的证据,但单靠它本身并不能证明其生产工艺有能力且经过验证。FDA的质量管理体系条例自2026年2月2日日起生效,并将ISO 13485:2016通过引用纳入21 CFR第820部分。对于注射笔项目,转让计划应将设计输入、风险控制和验证结果与物料清单、图纸、工具、装配参数、适用的软件或固件、验收活动、可追溯性和变更控制相结合。无法通过后续检查完全验证结果的工艺需要适当的验证策略。HYTANBIO可以支持工业化和制造业的证据;负责制造商必须批准质量体系范围和成品发布策略。
范围边界: 本页是B2B工程与证据规划指南。这不是医疗建议、监管批准、药物提供或未具名配置的兼容性声明。
控制决策输入
- 已发布的材料清单、图纸和规格
- 风险控制到生产控制可追溯性
- 工具、夹具、软件和设备配置
- 测量系统与检测方法的适用性
- 进程验证的原理与协议
- 供应商资格与进站控制
- 培训、可追溯性与释放记录
- 偏差、变更与重新验证触发
创建一个设计-转移包,让制作组能够执行
转移包应定义的不仅仅是最终图纸。通常包括批准的材料清单、材料和部件规格、公差、工具和夹具图纸、装配顺序、参数窗口、检验方法、校准需求、相关软件版本、包装规范、标签输入、可追溯规则及培训要求。每个项目都应与设计输出、风险控制或验收需求相关联。需要生产等效单位来确认规格在开发台外是可理解和可实现的。团队应在常规制造前审查供应商能力、组件资格、测量系统适用性和进站控制。开放式偏差、临时工具或人工调整必须是可见的,而不是被非正式流程吸收。正式的转让审查应确定已发布的修订版本、负责场地、未解决的风险、审批记录以及在工艺资格认证或商业发布前必须满足的条件。
验证仅凭检查无法保证结果的流程
流程验证应以过程风险和后续检查验证输出的能力为驱动。注塑笔的例子可能包括成型特性、粘结、焊接、润滑、弹簧或驱动组装、自动投药机构组装、软件控制站、密封和包装操作。验证策略应定义设备资格、操作范围、挑战条件、材料和组件批次、取样、验收标准、数据处理、偏差和再验证触发条件。关键参数应与关键质量或性能特性相关联,而非仅仅因为机器记录而选择。成功的设计验证报告并不验证制造工艺,最终检查也无法总能发现潜在粘结、焊接、润滑或装配缺陷。质量计划还应定义预防性维护、校准、线路净空、操作员资格、工序控制和统计监测,以保持验证状态。
将QMSR、ISO 13485和ISO 14971作为一个互联系统使用
FDA现行的QMSR使第820部分更贴近ISO 13485:2016,同时FDA检查和美国特定的法定要求仍然适用。ISO 14971:2019提供生命周期风险管理框架,并于2025年被ISO确认为最新内容。对于转移的注射笔,风险控制必须与供应商控制、工艺参数、检查、不合规处理、投诉信息以及生产或后期反馈保持联系。制造商应定义在实施前如何评估对零部件、模具、软件、设备、场地、测试方法或工艺窗口的变更。FDA的QMSR常见问题指出,随着法规的实施,检查方法发生了变化,之前因旧条款免审查的记录现在可以被检查。团队应将流程和培训更新到当前框架,而不是未经审查重复使用旧的质量体系法规检查表。
相关工程指南
原始资料与状态说明
将本指南转换为项目要求时,请使用当前的官方来源及其修订状态。标准摘要不能取代购买的标准,且被认定为草案的来源不具约束力,也不适用于实施。
买家也会问这些问题
FDA表示,质量管理体系条例自2026年2月2日日起生效。
不。试点可以支持转移,但验证需要预设的方法、验收标准以及受控生产过程的证据。
当后续检查无法完全验证工艺结果或发现潜在缺陷时,就不会。
在实施前评估组件、供应商、工具、流程、软件、现场、测试方法和规范的变更。