
Recensito 2026-10-23 · Per i team di approvvigionamento e sviluppo B2B
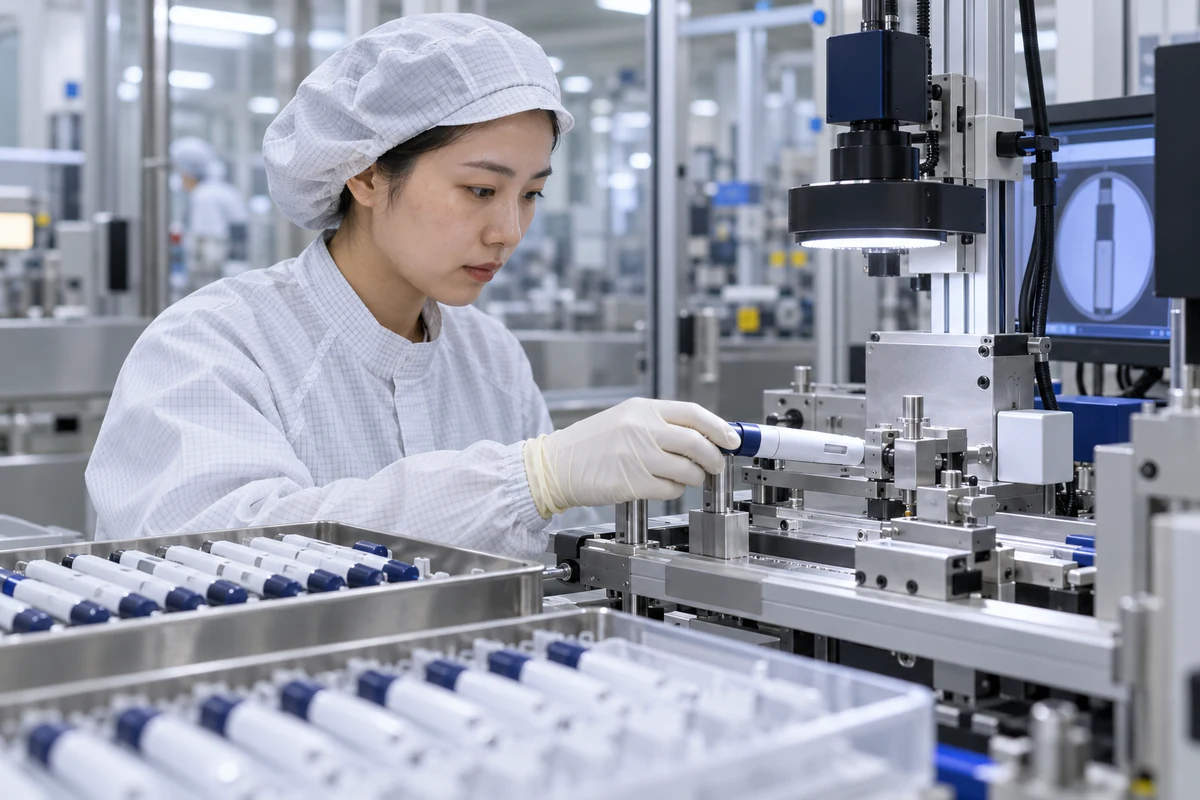
Il trasferimento di progettazione della penna a iniezione è completo solo quando i risultati di progetto approvati possono essere riprodotti tramite specifiche di produzione controllate, attrezzature, metodi di ispezione, istruzioni di lavoro e controlli dei fornitori. Una costruzione pilota che produce campioni accettabili è una prova utile, ma da sola non dimostra un processo produttivo valido e capace. Il Regolamento del Sistema di Gestione della Qualità della FDA è entrato in vigore 2026-02-02 e incorpora ISO 13485:2016 per riferimento nel 21 CFR Parte 820. Per un programma di penna di iniezione, il piano di trasferimento dovrebbe collegare input di progettazione, controlli di rischio e risultati di verifica al materiale di ricerca, disegni, utensili, parametri di assemblaggio, software o firmware dove applicabile, attività di accettazione, tracciabilità e controllo delle modifiche. I processi i cui risultati non possono essere completamente verificati tramite ispezioni successive richiedono una strategia di validazione adeguata. HYTANBIO possono sostenere l'industrializzazione e l'evidenza manifatturiera; Il produttore responsabile deve approvare l'ambito del sistema di qualità e la strategia di rilascio del prodotto finito.
Confine di ambito: Questa pagina è una guida B2B ingegneria e pianificazione delle prove. Non si tratta di un consiglio medico, un'approvazione regolatoria, un'offerta di farmaci o una dichiarazione di compatibilità per una configurazione non nominata.
Input decisionali da controllare
- Rilascio della lista dei materiali, disegni e specifiche
- Controllo del rischio alla tracciabilità del controllo della produzione
- Strumenti, attrezzature, configurazione software e attrezzature
- Idoneità ai sistemi di misurazione e ai metodi di ispezione
- Motivazione e protocollo della validazione del processo
- Qualificazione dei fornitori e controlli in arrivo
- Registri di formazione, tracciabilità e rilascio
- Trigger di deviazione, cambiamento e riconvalidazione
Creare un pacchetto design-transfer che la produzione possa eseguire
Il pacchetto di trasferimento dovrebbe definire più di disegni finali. Normalmente include la lista dei materiali approvata, specifiche di materiali e componenti, tolleranze, disegni di utensili e accessori, sequenza di assemblaggio, finestre dei parametri, metodi di ispezione, esigenze di calibrazione, versioni software dove rilevante, specifiche di imballaggio, input di etichettatura, regole di tracciabilità e requisiti di formazione. Ogni elemento dovrebbe essere collegato a un output di progetto, a un requisito di controllo del rischio o di accettazione. Sono necessarie unità equivalenti alla produzione per confermare che le specifiche siano comprensibili e raggiungibili al di fuori del banco di sviluppo. Il team dovrebbe esaminare la capacità del fornitore, la qualificazione dei componenti, l'idoneità del sistema di misura e i controlli in ingresso prima della produzione di routine. Le deviazioni aperte, gli strumenti temporanei o le regolazioni manuali devono essere visibili piuttosto che essere assimilati in un processo informale. Una revisione formale del trasferimento dovrebbe identificare la revisione rilasciata, il sito responsabile, i rischi irrisolti, i registri di approvazione e le condizioni che devono essere soddisfatte prima della qualificazione del processo o del rilascio commerciale.
Validare processi in cui la sola ispezione non può garantire il risultato
La validazione del processo dovrebbe essere guidata dal rischio di processo e dalla capacità di ispezioni successive per verificare l'output. Esempi di penne a iniezione possono includere caratteristiche di stampaggio, legame, saldatura, lubrificazione, assemblaggio molla o trasmissione, assemblaggio automatico dei meccanismi di dosaggio, stazioni controllate tramite software, operazioni di sigillatura e confezionamento. La strategia di validazione dovrebbe definire la qualifica delle apparecchiature, i range operativi, le condizioni di sfida, i lotti di materiali e componenti, il campionamento, i criteri di accettazione, la gestione dei dati, le deviazioni e i trigger di riconvalida. I parametri critici dovrebbero essere collegati a qualità o caratteristiche di prestazione critiche piuttosto che scelti solo perché la macchina li registra. Un rapporto di verifica di progettazione riuscito non convalida il processo di produzione, e l'ispezione finale non può sempre rilevare difetti di legame latente, saldatura, lubrificazione o assemblaggio. Il piano di qualità dovrebbe anche definire la manutenzione preventiva, la calibrazione, la liberazione delle linee, la qualificazione degli operatori, i controlli in processo e il monitoraggio statistico necessari per mantenere lo stato convalidato.
Usa QMSR, ISO 13485 e ISO 14971 come sistemi connessi
L'attuale QMSR della FDA allinea la Parte 820 più strettamente con ISO 13485:2016, mentre le ispezioni della FDA e i requisiti statutari specifici degli Stati Uniti restano validi. ISO 14971:2019 fornisce il quadro di gestione del rischio del ciclo di vita ed è stato confermato da ISO nel 2025. Per una penna di iniezione trasferita, i controlli di rischio devono rimanere collegati ai controlli dei fornitori, ai parametri di processo, all'ispezione, alla gestione della non conformità, alle informazioni sui reclami e ai feedback sulla produzione o post-produzione. Il produttore dovrebbe definire come vengono valutate le modifiche ai componenti, agli stampi, al software, alle attrezzature, al sito, ai metodi di prova o alle finestre di processo prima dell'implementazione. Le domande frequenti della FDA sul QMSR sottolineano che l'approccio di ispezione è cambiato con la regolamentazione e che i documenti precedentemente esentati dalla revisione secondo le precedenti disposizioni possono ora essere ispezionati. I team dovrebbero aggiornare procedure e formazione secondo il quadro attuale invece di riutilizzare una vecchia lista di controllo della Regolamentazione del Sistema di Qualità senza revisione.
Guide ingegneristiche correlate
Guida al processo di produzione · Approccio di fabbrica e qualità · Ingegneria OEM/ODM
Fonti primarie e note sullo stato
Utilizzare la fonte ufficiale attuale e lo stato della sua revisione quando si converte questa guida in requisiti di progetto. I riassunti degli standard non sostituiscono lo standard acquistato e una fonte identificata come bozza non è vincolante né è applicabile.
- FDA — Regolamentazione del Sistema di Gestione della Qualità
- Domande frequenti della FDA — QMSR
- ISO 13485:2016 — Sistemi di gestione della qualità dei dispositivi medici
- ISO 14971:2019 — Applicazione della gestione del rischio ai dispositivi medici
Domande che fanno anche gli acquirenti
La FDA afferma che il Regolamento sul Sistema di Gestione della Qualità è entrato in vigore il 2026-02-02.
No. Un pilota può supportare il trasferimento, ma la validazione necessita di metodi predefiniti, criteri di accettazione e prove per il processo di produzione controllato.
Non quando ispezioni successive non possono verificare completamente il risultato del processo o rilevare difetti latenti.
Valutare i cambiamenti di componenti, fornitori, strumenti, processi, software, sito, metodo di test e specifiche prima dell'implementazione.