
Rezensiert 2026-10-23 · Für B2B Beschaffungs- und Entwicklungsteams
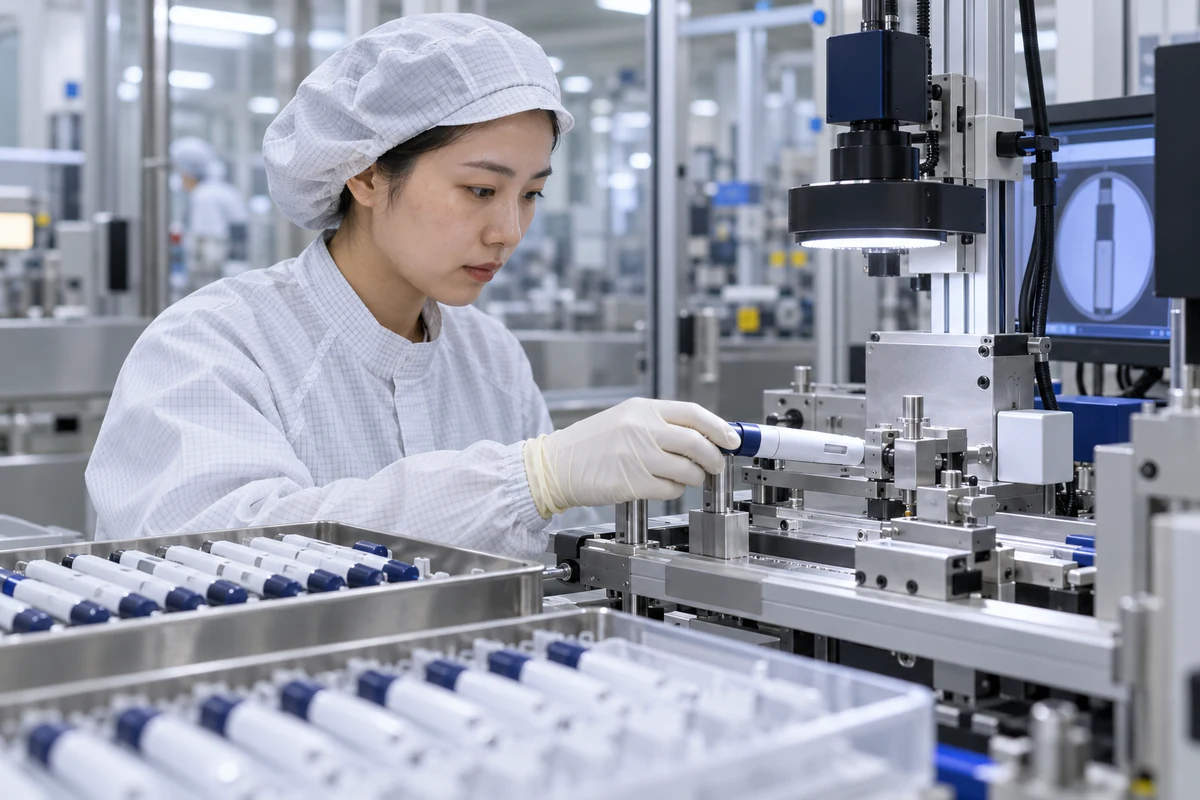
Die Injektions-Pen-Designübertragung ist nur abgeschlossen, wenn genehmigte Designergebnisse durch kontrollierte Produktionsspezifikationen, Ausrüstung, Inspektionsmethoden, Arbeitsanweisungen und Lieferantenkontrollen reproduziert werden können. Ein Pilotbau, der akzeptable Proben liefert, ist ein nützlicher Beweis, zeigt aber allein keinen fähigen und validierten Herstellungsprozess. Die Qualitätsmanagement-System-Verordnung der FDA trat auf 2026-02-02 in Kraft und integriert ISO 13485:2016 durch Verweis in 21 CFR Teil 820. Für ein Injektionsstift-Programm sollte der Übertragungsplan Designeingaben, Risikokontrollen und Verifikationsergebnisse mit der Bauliste, Zeichnungen, Werkzeugen, Montageparametern, Software oder Firmware, wo zutreffend, Akzeptanzaktivitäten, Rückverfolgbarkeit und Änderungskontrolle verknüpfen. Prozesse, deren Ergebnisse nicht vollständig durch nachfolgende Inspektion überprüft werden können, erfordern eine geeignete Validierungsstrategie. HYTANBIO kann Industrialisierungs- und Herstellungsbelege unterstützen; Der verantwortliche Hersteller muss den Umfang des Qualitätssystems und die Strategie zur Veröffentlichung des fertigen Produkts genehmigen.
Anwendungsbereichsgrenze: Diese Seite ist ein B2B Leitfaden für Ingenieurwesen und Evidenzplanung. Es handelt sich nicht um medizinische Beratung, keine behördliche Genehmigung, kein Arzneimittelangebot oder eine Kompatibilitätserklärung für eine unbenannte Konfiguration.
Entscheidungseingaben zur Steuerung
- Veröffentlichte Materiallisten, Zeichnungen und Spezifikationen
- Rückverfolgbarkeit von Risikokontrolle zu Produktionskontrolle
- Werkzeuge, Vorrichtungen, Software und Gerätekonfiguration
- Eignung von Messsystemen und Inspektionsmethoden
- Prozessvalidierungsbegründung und Protokoll
- Lieferantenqualifikation und eingehende Kontrollen
- Ausbildungs-, Rückverfolgbarkeits- und Freigabeakten
- Abweichung, Veränderung und Revalidierung lösen Trigger
Erstellen Sie ein Design-Transfer-Paket, das in der Produktion ausgeführt werden kann
Das Transferpaket sollte mehr definieren als nur die endgültigen Zeichnungen. Sie umfasst in der Regel die genehmigte Bauliste, Material- und Bauteilspezifikationen, Toleranzen, Werkzeug- und Vorrichtungszeichnungen, Montagereihenfolge, Parameterfenster, Inspektionsmethoden, Kalibrierungsbedarf, Softwareversionen, wo relevant, Verpackungsspezifikationen, Kennzeichnungseingänge, Rückverfolgbarkeitsregeln und Schulungsanforderungen. Jeder Punkt sollte mit einer Designausgabe, Risikokontrolle oder Akzeptanzanforderung verbunden sein. Produktionsäquivalente Einheiten werden benötigt, um zu bestätigen, dass Spezifikationen außerhalb der Entwicklungsbank verständlich und erreichbar sind. Das Team sollte die Leistungsfähigkeit der Lieferanten, die Qualifikation der Bauteile, die Eignung des Messsystems und die eingehenden Kontrollen vor der routinemäßigen Herstellung überprüfen. Offene Abweichungen, temporäre Werkzeuge oder manuelle Anpassungen müssen sichtbar sein und nicht in einen informellen Prozess aufgenommen werden. Eine formelle Übertragungsprüfung sollte die veröffentlichte Überarbeitung, den verantwortlichen Standort, ungelöste Risiken, Genehmigungsunterlagen und Bedingungen identifizieren, die vor der Prozessqualifikation oder kommerziellen Freigabe erfüllt werden müssen.
Validiere Prozesse, bei denen eine Inspektion allein das Ergebnis nicht garantieren kann
Die Prozessvalidierung sollte durch das Prozessrisiko und die Möglichkeit späterer Inspektionen zur Verifizierung des Ergebnisses angetrieben werden. Beispiele für Einspritzstifte können Gusseigenschaften, Klebe, Schweißen, Schmierung, Feder- oder Antriebsbaugruppe, automatisierte Dosiermechanik-Montage, softwaregesteuerte Stationen sowie Dichtungs- und Verpackungsprozesse umfassen. Die Validierungsstrategie sollte die Gerätequalifikation, Betriebsbereiche, Herausforderungsbedingungen, Material- und Bauteilchargen, Probenahme, Akzeptanzkriterien, Datenverarbeitung, Abweichungen und Revalidierungsauslöser definieren. Kritische Parameter sollten mit kritischen Qualitäts- oder Leistungsmerkmalen verknüpft werden, anstatt nur deshalb gewählt zu werden, weil die Maschine sie aufzeichnet. Ein erfolgreicher Design-Verifizierungsbericht validiert den Herstellungsprozess nicht, und die Endinspektion kann nicht immer latente Bindungs-, Schweiß-, Schmierungs- oder Montagefehler erkennen. Der Qualitätsplan sollte außerdem vorbeugende Wartung, Kalibrierung, Linienfreigabe, Bedienerqualifikation, In-Process-Kontrollen und statistische Überwachung definieren, die notwendig sind, um den validierten Zustand zu erhalten.
Verwenden Sie QMSR, ISO 13485 und ISO 14971 als verbundene Systeme.
Der aktuelle QMSR der FDA richtet Part 820 enger an ISO 13485:2016, während FDA-Inspektionen und US-spezifische gesetzliche Anforderungen weiterhin gelten. ISO 14971:2019 bietet den Rahmen für das Lebenslaufrisikomanagement und wurde von ISO im 2025 als aktuell bestätigt. Für einen übertragenen Einspritzstift müssen die Risikokontrollen mit Lieferantenkontrollen, Prozessparametern, Inspektion, Nichtkonformitätshandhabung, Beschwerdeinformationen sowie Produktions- oder Nachproduktionsfeedback verbunden bleiben. Der Hersteller sollte definieren, wie Änderungen an Komponenten, Formen, Software, Geräten, Standort, Testmethoden oder Prozessfenstern vor der Implementierung bewertet werden. Die häufig gestellten Fragen der FDA QMSR weisen darauf hin, dass sich der Inspektionsansatz mit der Regelung geändert hat und dass Unterlagen, die zuvor unter früheren Bestimmungen von der Überprüfung ausgenommen waren, nun inspiziert werden können. Teams sollten Verfahren und Schulungen an den aktuellen Rahmen anpassen, anstatt eine alte Checkliste der Qualitätssystemvorschriften ohne Überprüfung wiederzuverwenden.
Verwandte technische Leitfäden
Herstellungsprozessleitfaden · Fabrik- und Qualitätsansatz · OEM/ODM Ingenieurwesen
Primärquellen und Statusnotizen
Verwenden Sie die aktuelle offizielle Quelle und deren Versionsstatus, wenn Sie diesen Leitfaden in Projektanforderungen umwandeln. Standardzusammenfassungen ersetzen den gekauften Standard nicht, und eine als Entwurf identifizierte Quelle ist weder bindend noch für die Implementierung.
- FDA — Regulierung des Qualitätsmanagementsystems
- FDA — QMSR Häufig gestellte Fragen
- ISO 13485:2016 — Qualitätsmanagementsysteme für medizinische Geräte
- ISO 14971:2019 — Anwendung des Risikomanagements auf Medizinprodukte
Auch Fragen, die Käufer stellen, stellen
Die FDA gibt an, dass die Quality Management System Regulation am 2026-02-02 wirksam wurde.
Nein. Ein Pilot kann die Übertragung unterstützen, aber die Validierung erfordert vordefinierte Methoden, Akzeptanzkriterien und Nachweise für den kontrollierten Produktionsprozess.
Nicht, wenn eine spätere Inspektion das Prozessergebnis nicht vollständig überprüfen oder latente Fehler erkennen kann.
Bewerten Sie Änderungen an Bauteilen, Lieferanten, Werkzeugen, Prozessen, Software, Standorten, Testmethoden und Spezifikationen vor der Implementierung.