
Beoordeeld 2026-10-23 · Voor B2B inkoop- en ontwikkelingsteams
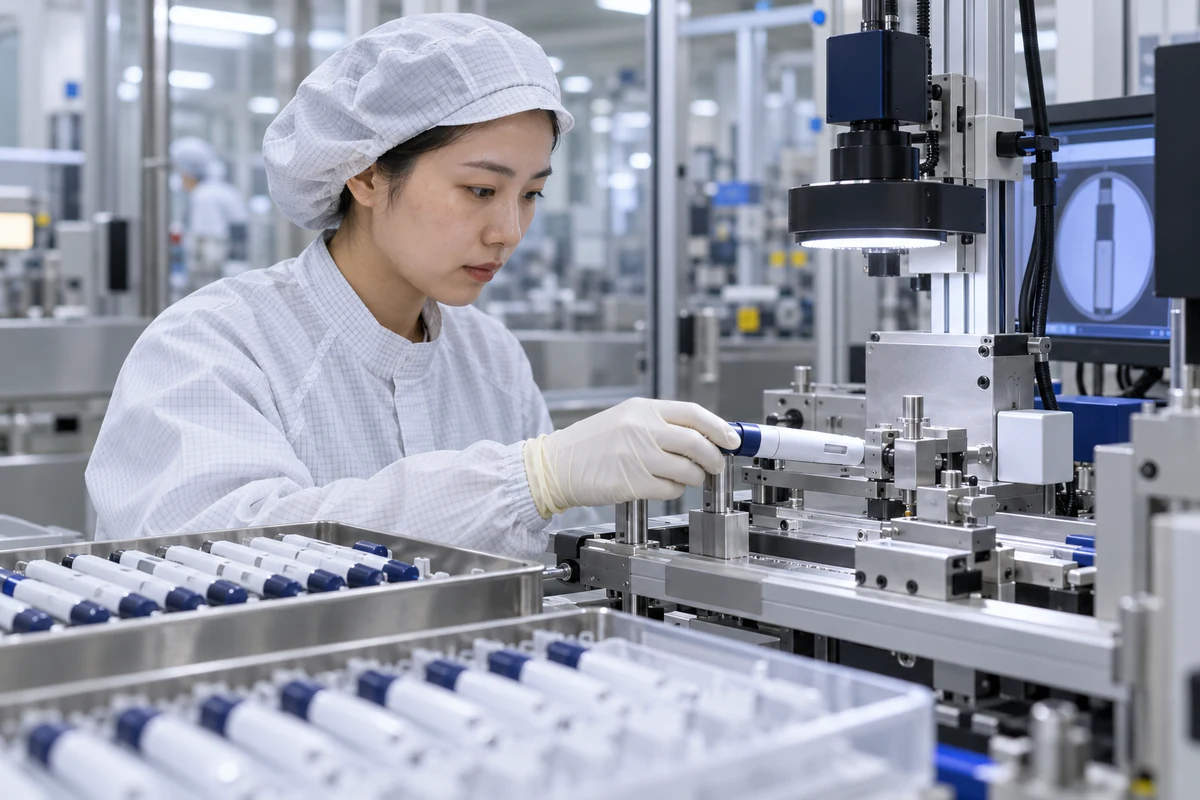
De overdracht van het ontwerp van injectiepen is alleen voltooid wanneer goedgekeurde ontwerpresultaten kunnen worden gereproduceerd via gecontroleerde productiespecificaties, apparatuur, inspectiemethoden, werkinstructies en leverancierscontroles. Een pilotbouw die acceptabele monsters oplevert is nuttig bewijs, maar toont op zichzelf geen bekwaam en gevalideerd productieproces aan. De Quality Management System Regulation van de FDA werd op 2026-02-02 van kracht en neemt ISO 13485:2016 door verwijzing op in 21 CFR Part 820. Voor een injectiepenprogramma moet het overdrachtsplan ontwerpinvoer, risicocontroles en verificatieresultaten verbinden met de stukstukken, tekeningen, gereedschap, assemblageparameters, software of firmware waar van toepassing, acceptatieactiviteiten, traceerbaarheid en wijzigingscontrole. Processen waarvan de resultaten niet volledig kunnen worden geverifieerd door latere inspectie, vereisen een passende validatiestrategie. HYTANBIO kan bewijs van industrialisatie en productie ondersteunen; De verantwoordelijke fabrikant moet de scope van het kwaliteitssysteem en de strategie voor de release van het eindproduct goedkeuren.
Reikwijdingsgrens: Deze pagina is een B2B technische en evidence-planningsgids. Het is geen medisch advies, goedkeuring van de regelgevende instantie, geen medicijnaanbod of een compatibiliteitsverklaring voor een naamloze configuratie.
Beslissingsinputs voor controle
- Vrijgegeven materiaallijst, tekeningen en specificaties
- Traceerbaarheid van risicobeheer tot productiecontrole
- Gereedschap, opstoppingen, software- en apparatuurconfiguratie
- Geschiktheid van meetsysteem en inspectiemethode
- Procesvalidatie-rationale en protocol
- Leverancierskwalificatie en inkomende controles
- Trainings-, traceerbaarheids- en vrijlatingsgegevens
- Afwijking, verandering en herbevestiging triggers
Maak een design-transfer pakket dat de productie kan uitvoeren
Het overdrachtspakket moet meer definiëren dan alleen de definitieve tekeningen. Het bevat normaal gesproken de goedgekeurde materiaallijst, materiaal- en componentspecificaties, toleranties, gereedschaps- en bevestigingstekeningen, assemblagevolgorde, parametervensters, inspectiemethoden, kalibratiebehoeften, softwareversies waar relevant, verpakkingsspecificaties, labelinvoer, traceerbaarheidsregels en trainingsvereisten. Elk item moet terugkoppelen aan een ontwerpoutput, risicobeheersing of acceptatievereiste. Productie-equivalente eenheden zijn nodig om te bevestigen dat specificaties begrijpelijk en haalbaar zijn buiten de ontwikkelingsbank. Het team moet de capaciteit van leveranciers, de kwalificatie van componenten, de geschiktheid van het meetsysteem en de inkomende controles beoordelen voordat de routinematige productie begint. Open afwijkingen, tijdelijke gereedschappen of handmatige aanpassingen moeten zichtbaar zijn in plaats van opgenomen te worden in een informeel proces. Een formele overdrachtsbeoordeling moet de vrijgegeven revisie, verantwoordelijke locatie, onopgeloste risico's, goedkeuringsgegevens en voorwaarden identificeren die moeten worden voldaan vóór proceskwalificatie of commerciële vrijgave.
Valideer processen waarbij inspectie alleen het resultaat niet kan garanderen
Procesvalidatie moet worden gedreven door procesrisico en de mogelijkheid van latere inspectie om de output te verifiëren. Voorbeelden van injectiepen kunnen onder andere vormeigenschappen, lijmen, lassen, smering, veer- of aandrijfassemblage, geautomatiseerde doseermechanisme-assemblage, softwaregestuurde stations, seal- en verpakkingsoperaties zijn. De validatiestrategie moet kwalificatie van apparatuur, operationele bereiken, uitdagingscondities, materiaal- en componentenlots, bemonstering, acceptatiecriteria, gegevensafhandeling, afwijkingen en hervalidatietriggers definiëren. Kritieke parameters moeten gekoppeld worden aan kritieke kwaliteits- of prestatiekenmerken en niet alleen worden gekozen omdat de machine ze registreert. Een succesvol ontwerpverificatierapport valideert het productieproces niet, en de eindinspectie kan niet altijd latente hechtings-, las-, smerings- of assemblagefouten detecteren. Het kwaliteitsplan moet ook preventief onderhoud, kalibratie, lijnvrijheid, operatorkwalificatie, in-process controles en statistische monitoring definiëren die nodig zijn om de gevalideerde staat te behouden.
Gebruik QMSR, ISO 13485 en ISO 14971 als een verbonden systeem
De huidige QMSR van de FDA sluit Part 820 nauwer aan bij ISO 13485:2016, terwijl FDA-inspectie en Amerikaanse specifieke wettelijke vereisten nog steeds van toepassing zijn. ISO 14971:2019 biedt het raamwerk voor levenscyclusrisicobeheer en werd door ISO in 2025 als actueel bevestigd. Voor een overgeplaatste injectiepen moeten risicocontroles verbonden blijven met leverancierscontroles, procesparameters, inspectie, afhandeling van non-conformiteit, klachteninformatie en feedback na productie of nabewerking. De fabrikant moet definiëren hoe wijzigingen aan componenten, mallen, software, apparatuur, locatie, testmethoden of procesvensters worden beoordeeld voordat ze worden uitgevoerd. De veelgestelde vragen van de FDA over QMSR vermelden dat de inspectiemethode is veranderd met de regelgeving en dat dossiers die voorheen onder eerdere bepalingen van beoordeling waren vrijgesteld, nu kunnen worden geïnspecteerd. Teams zouden procedures en trainingen moeten aanpassen aan het huidige kader in plaats van een oude checklist van kwaliteitssysteemregelgeving zonder beoordeling te hergebruiken.
Gerelateerde technische gidsen
Gids voor het Productieproces · Fabrieks- en kwaliteitsbenadering · OEM/ODM Techniek
Primaire bronnen en statusnotities
Gebruik de huidige officiële bron en de revisiestatus ervan bij het omzetten van deze gids naar projectvereisten. Standaardsamenvattingen vervangen de gekochte standaard niet, en een bron die als concept is geïdentificeerd is niet bindend of voor implementatie.
- FDA — Regelgeving voor kwaliteitsmanagementsystemen
- FDA — QMSR Veelgestelde Vragen
- ISO 13485:2016 — Kwaliteitsmanagementsystemen voor medische hulpmiddelen
- ISO 14971:2019 — Toepassing van risicomanagement op medische hulpmiddelen
Vragen die kopers ook stellen
De FDA stelt dat de Quality Management System Regulation op 2026-02-02 van kracht werd.
Nee. Een pilot kan overdracht ondersteunen, maar validatie vereist vooraf gedefinieerde methoden, acceptatiecriteria en bewijs voor het gecontroleerde productieproces.
Niet wanneer latere inspectie het resultaat van het proces niet volledig kan verifiëren of latente defecten kan detecteren.
Beoordeel wijzigingen in componenten, leveranciers, tools, processen, software, locaties, testmethoden en specificaties voordat ze worden geïmplementeerd.