
Reseñado 2026-10-24 · Para B2B equipos de compras y desarrollo
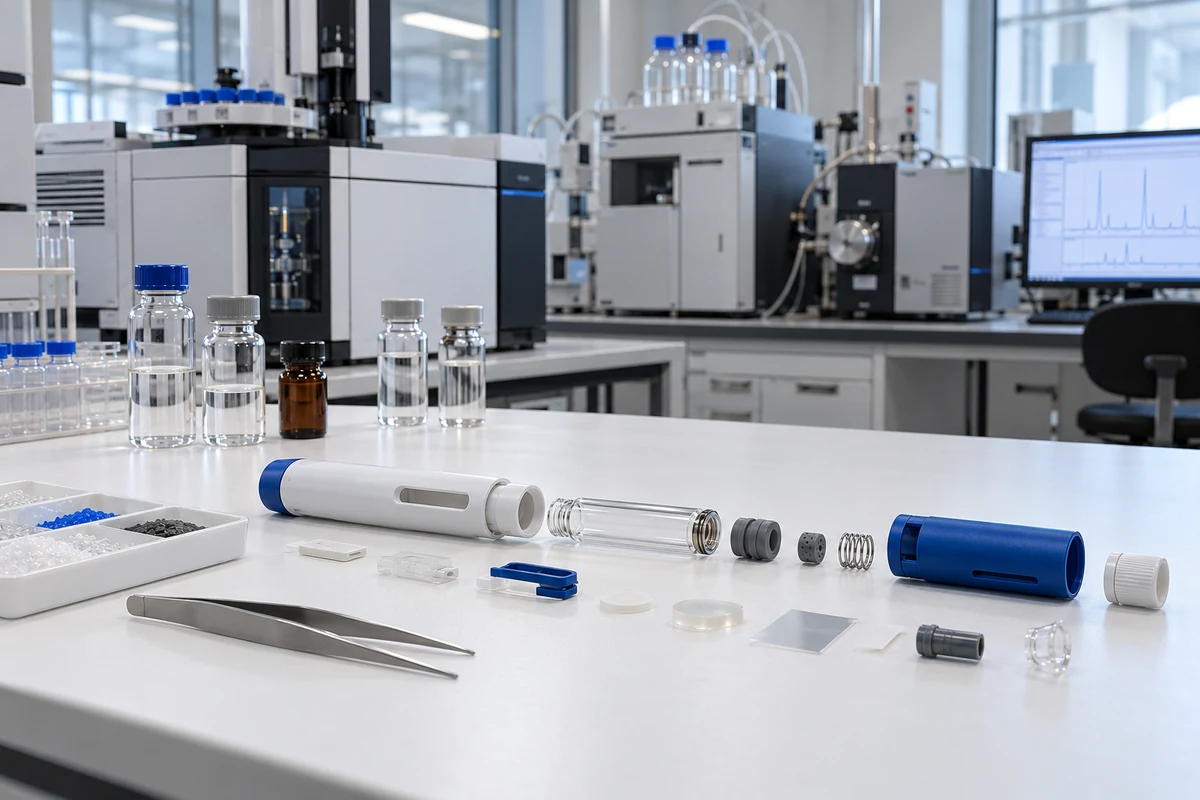
Una evaluación de extractibles y lixiviables de bolígrafo de inyección comienza con la configuración final de administración del fármaco, no con una declaración genérica sobre plástico o metal. El equipo mapea cada superficie de contacto directo e indirecto, identifica la composición del material y los residuos de fabricación, revisa las condiciones de almacenamiento y entrega, y conecta cada incertidumbre con una acción analítica o de control por parte del proveedor. Los estudios de extractibles ayudan a identificar compuestos que pueden liberarse en condiciones de laboratorio controladas. El trabajo sobre los lixiviables examina compuestos que migran al producto farmacéutico durante su vida útil y uso. El patrocinador del producto o el fabricante del medicamento son los responsables de la evaluación toxicológica final, la estrategia de pruebas de productos farmacéuticos y la conclusión regulatoria. Un proveedor de dispositivos puede apoyar el trabajo con datos de la lista de materiales, declaraciones de materiales, información de procesos, muestras controladas y avisos de cambio. USP<1663>, la guía de cierre de envases de la FDA y ISO 10993-18 proporcionan marcos útiles, pero ninguno crea un umbral universal de aprobación para cada bolígrafo, formulación o mercado. El plan de estudio debe mantenerse específico para la ruta de contacto, dosis, ruta, duración, población de pacientes y configuración final.
Límite de alcance: Esta página apoya materiales B2B y planificación de evidencias. No es un consejo médico, una conclusión toxicológica, una aprobación regulatoria ni una declaración de compatibilidad para una configuración de dispositivo medicamentoso no identificada.
Insumos de evaluación para controlar
- Datos publicados de la lista de materiales y la composición de proveedores
- Rutas directas, indirectas y de contacto de transferencia potencial
- Formulación, dosis, vía y suposiciones de exposición del paciente
- Vida útil, transporte, almacenamiento y condiciones de entrega
- Diseño de extracción, métodos analíticos y reglas de reporte
- Plan de lixiviables y propiedad de evaluación toxicológica
- Manejo de compuestos desconocidos y límite analítico
- Notificaciones y reevaluaciones de proveedores
Elabora un mapa de contactos antes de pedir estudios analíticos
Comienza con un dibujo de un dispositivo explosivo y un inventario de materiales vinculado a los números de parte liberados. Marca los componentes que contactan directamente con la formulación, los que contactan con el contenedor principal o la vía de entrega, y las piezas cercanas que podrían contribuir mediante migración, volatilización, transferencia o residuos de fabricación. La revisión puede incluir materiales de cartucho, elastómeros de tapón y tabique, adhesivo para agujas, lubricante, tinta, polímeros moldeados, colorantes, superficies metálicas, agentes de limpieza y ayudas de montaje. Registra la duración del contacto, temperatura, superficie, historial de esterilización o moldeado, orientación de almacenamiento y si el contacto ocurre durante la vida útil o solo durante la entrega. Las declaraciones de proveedores son insumos útiles, aunque no sustituyen la evidencia analítica cuando el riesgo justifica la prueba. ISO 10993-18 ofrece un marco de caracterización química para materiales de dispositivos médicos con contacto corporal directo o indirecto. Su aplicabilidad debe estar documentada para la arquitectura real del lápiz. Las piezas de carcasa sin una ruta de contacto creíble pueden necesitar una justificación diferente a la de los componentes de camino de fluido.
Conectar las condiciones de los extractables con un riesgo realista de lixiviaciones
El plan de extractibles debe diseñarse en torno a las preguntas planteadas por el mapa de contactos. Los disolventes, la temperatura, la duración y la relación superficie-área necesitan una justificación científica que pueda revelar compuestos plausibles sin crear un perfil químico irrelevante. Los métodos analíticos pueden abordar componentes volátiles, semivolátiles, no volátiles, elementales y otros específicos de cada material. La capacidad del método, los controles en blanco, la preparación de la muestra, la confianza en la identificación y las reglas de reporte deben definirse antes de que comience el estudio. La evaluación de Leachables considera entonces la formulación final, el contenedor, el dispositivo, la vida útil, el transporte, el almacenamiento y la secuencia de administración. La guía de cierre de envases de la FDA describe los estudios de extracción y la evaluación toxicológica como trabajos específicos de producto, influenciados por la forma dosificada, la vía y la dosificación. USP proporciona un marco para la evaluación de los extractibles en los sistemas de envasado y entrega, dejando el estudio individual al fabricante del producto farmacéutico. Un informe de laboratorio por sí solo es incompleto a menos que se relacionen compuestos detectados, incógnitas y límites analíticos con la exposición y la revisión toxicológica.
Controla la información del proveedor y los cambios a lo largo del ciclo de vida del producto
El riesgo del material puede cambiar tras la verificación si cambia un grado de resina, formulación de elastómero, pigmento, adhesivo, lubricante, agente desmoldante, proceso de limpieza, ciclo de esterilización, planta de fabricación o proveedor de subnivel. Los acuerdos de calidad deben definir qué cambios requieren aviso previo, qué información de composición puede compartirse bajo confidencialidad y cómo recibe el patrocinador declaraciones o muestras actualizadas. Los controles entrantes deben confirmar la identidad especificada del material o componente sin implicar que una inspección rutinaria pueda detectar cada cambio químico. El archivo de riesgos debe conectar la información del proveedor, la evidencia analítica, las conclusiones toxicológicas, el trabajo de estabilidad, las desviaciones y las evaluaciones de cambios con la misma línea base de configuración. El Q3E del ICH es relevante porque su borrador actual del Step 2 cubre los extractibles y lixiviables de la fabricación, envasado, almacenamiento y entrega, incluidos los componentes de dispositivos de administración de fármacos. A 2026-10 sigue en el Paso 3, por lo que los equipos deberían etiquetarlo como guía preliminar y verificar su estado antes de confiar en él. La aceptación final corresponde al patrocinador responsable del producto y a la vía de mercado.
Guías relacionadas con bolígrafos de inyección
- Verificación del Contenedor Primario y del Camino del Fluido
- Compatibilidad con cartuchos de pluma de inyección
- OEM/ODM Ingeniería de Plumas de Inyección
- Enfoque de fábrica y calidad
Fuentes primarias y notas de estado
Consulta el estado actual de la fuente y la revisión antes de convertir esta guía en requisitos del proyecto. Un resumen estándar no sustituye al estándar adquirido. Aquí se identifica Q3E ICH como un borrador de directrices en el Paso 3.
- Evaluación USP <1663> de extractibles asociados con sistemas de envasado/entrega farmacéutica
- Guía de la FDA para la industria: Sistemas de cierre de contenedores para el envasado de medicamentos y biológicos humanos
- ISO 10993-18:2020, Caracterización química de materiales de dispositivos médicos
- ICH Q3E Extractables y Lixiviables, Paso 2 borrador fechado 2025-08-01
- Directrices de calidad del ICH y estado actual de Q3E
Preguntas que también hacen los compradores
No. Los extractables son compuestos liberados bajo condiciones de laboratorio definidas. Los lixiviables son compuestos que migran al producto farmacéutico bajo sus condiciones reales de almacenamiento y uso.
Una declaración apoya la evaluación de riesgos, pero puede no responder preguntas sobre residuos de proceso, interacciones, compuestos desconocidos o migración en la configuración final.
El patrocinador del producto o el fabricante del medicamento debe ser responsable de la evaluación de exposición específica del producto, la conclusión toxicológica y la estrategia regulatoria de presentación.
Reevalúa tras los cambios relevantes en materiales, formulación, vía de contacto, proceso, esterilización, proveedor, sitio, vida útil, dosis, ruta o mercado objetivo.